Visão geral da Declaração de Trabalhos (SOW) para Submissão 510(k) de Dispositivos Médicos Ativos e Não Ativos
Na Freyr, a nossa equipa de especialistas compila e resume diligentemente a informação mais recente essencial para as suas submissões 510(k), abrangendo tanto dispositivos médicos ativos como não ativos. Isto garante que possui o conhecimento necessário para navegar com confiança pelo enquadramento regulamentar. Desde esclarecer as diferenças entre dispositivos ativos e não ativos até aprofundar as complexidades da submissão 510(k), reunimos um vasto repositório de recursos para a sua consulta principal. Inicie o percurso rumo ao domínio da submissão 510(k) de dispositivos médicos ativos e da submissão 510(k) de dispositivos médicos não ativos com o nosso guia completo.
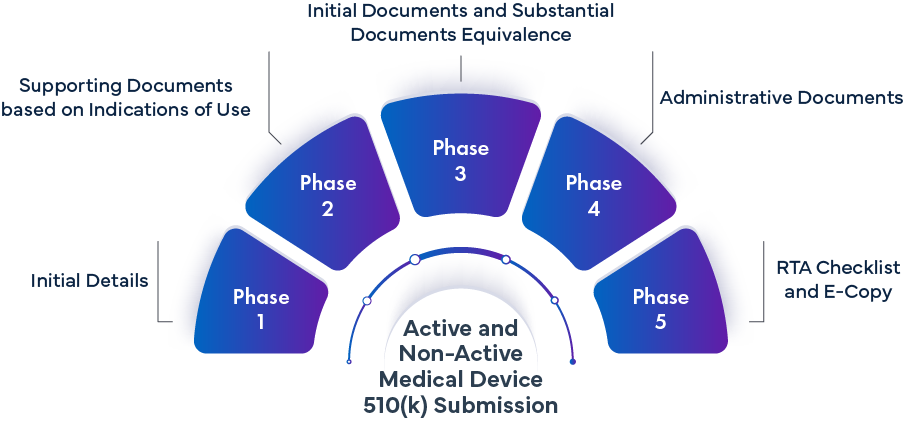
Detalhes iniciais da Fase -1 | ||
|---|---|---|
Requisitos | Âmbito do Candidato 510(k) | Âmbito da Freyr |
| Utilização prevista |
|
|
| Declaração de Indicações de Utilização (Formulário 3881) |
|
|
| Descrição do dispositivo |
|
|
| Normas e Orientações |
|
|
| Dispositivo Predicado |
|
|
| Resumo 510(k) |
|
|
Fase 2: Documentação de Suporte com base nas Indicações de Uso | |||
|---|---|---|---|
Requisitos de documentos | Âmbito do Candidato 510(k) | Âmbito da Freyr | |
| 2.1 | Desenho do Dispositivo | Submeter o ficheiro de desenho do dispositivo para garantir uma representação precisa do design do dispositivo. | Iniciar um pedido formal para um Desenho de Dispositivo de um dispositivo ativo. Rever e documentar minuciosamente as informações necessárias para a submissão 510(k). |
| 2.2 | Conceção e Desenvolvimento do dispositivo | Submeter o processo de conceção e desenvolvimento do dispositivo Ativo, abrangendo toda a informação e documentação relevante. | Submeter um pedido para a conceção e desenvolvimento de um dispositivo ativo. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.3 | Ficha de dados de segurança do material | Fornecer as Fichas de Dados de Segurança (MSDS) para os componentes essenciais do dispositivo ativo, garantindo informações abrangentes sobre a respetiva segurança e composição. | Enviar um pedido para uma Ficha de Dados de Segurança de componentes cruciais do dispositivo Ativo. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.4 | Fluxograma de fabrico | Fornecer um Fluxograma de Fabrico que detalhe o processo de produção do dispositivo ativo, apresentando uma representação visual das etapas de fabrico e da sua sequência. | Submeter um pedido relativo à Ficha de Dados de Segurança (MSDS) dos componentes essenciais para o dispositivo ativo. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.5 | Descrição do dispositivo | Fornecer detalhes abrangentes, incluindo: o Uma visão geral do dispositivo o Funções e modos de funcionamento o Diagramas de blocos o Fotografias, cabos e acessórios relevantes o Interoperabilidade do dispositivo. o Descrição da fonte de alimentaçãoTop of Form | Submeter um pedido de informações detalhadas sobre o dispositivo. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.6 | Proposta de Rotulagem | Disponibilizar as Instruções de Utilização (IFU), o Manual do Utilizador e qualquer material promocional associado para o dispositivo ativo. | Submeter um pedido relativo às Instruções de Utilização (IFU), ao Manual do Utilizador e a qualquer material promocional, se aplicável. Rever as IFU, o Manual do Utilizador e o material promocional fornecido pelo requerente. Documentar as IFU, o Manual do Utilizador e o material promocional para efeitos de Submissão 510(k). |
| 2.7 | Embalagem e Transporte | Fornecer os planos e relatórios de estudo para a validação de embalagem e transporte. | Submeter um pedido para o plano e relatórios de estudo relativos à Validação de Embalagem e Transporte. Rever os planos e relatórios de estudo para a Validação de Embalagem e Transporte e fornecer quaisquer correções ou feedback necessários. |
| 2.8 | Esterilização (Se a esterilidade for aplicável) | Fornecer os planos e relatórios de estudo para a Validação de Esterilização. | Submeter um pedido para o plano e relatórios de estudo da Validação de Esterilização. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.9 | Testes de Desempenho _ Bancada | Inicie um pedido formal para os planos e relatórios do Estudo de Bancada de testes de desempenho, delineando os requisitos e objetivos específicos a abordar | Submeter um pedido para os planos e relatórios do Estudo de Bancada do dispositivo ativo para testes de desempenho. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
Documentação de Suporte de Compatibilidade Electromagnética e Segurança Elétrica | |||
| 2.10 | Características do Dispositivo Relacionadas com a CEM e Ambientes de Utilização Previstos | Fornecer detalhes sobre as Características do Dispositivo Relacionadas com EMC e os Ambientes de Utilização Prevista, incluindo: o Uma visão geral do dispositivo. o Funções e modos de funcionamento. o Diagramas de blocos. o Fotografias, cabos e acessórios relevantes. o Interoperabilidade do dispositivo. o Descrição da fonte de alimentação, incluindo a viabilidade de utilização do dispositivo médico alimentado internamente durante o carregamento. o Ambientes em que se destina a ser utilizado o dispositivo médico. o Descrição de qualquer tecnologia sem fios (se aplicável) para considerações adicionais relativas a dispositivos médicos com capacidade sem fios. o Descrição de quaisquer emissores de RF internos no dispositivo médico que possam potencialmente causar perturbações electromagnéticas. o Abordagem de emissores electromagnéticos (EM) comuns, bem como de emissores médicos exclusivos.
| Submeter um pedido de informações relativas às características do dispositivo relacionadas com EMC e aos ambientes de utilização prevista. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.11 | Avaliação de Risco | Fornecer um Plano de Gestão de Risco que inclua uma avaliação de risco demonstrando uma mitigação eficaz do risco, juntamente com um relatório abrangente de gestão de risco que englobe todos os elementos de risco. Forneça o documento revisado com as correções e melhorias sugeridas | Submeter um pedido para o Ficheiro de Gestão de Risco e solicitar a documentação do Plano e Relatório de Gestão de Risco, incluindo a identificação de perigos, a avaliação de risco e a demonstração de uma mitigação de risco adequada. O Relatório de Gestão de Risco deve abranger todos os elementos de risco, preferencialmente com secções separadas para maior clareza. Disponibilizar, a pedido do requerente, um modelo do Plano de Gestão de Risco e do Relatório de Gestão de Risco que englobe todos os riscos relacionados com o dispositivo. Rever os dados no Processo de Gestão de Risco, incluindo o Plano e o Relatório partilhados pelo requerente, e fornecer sugestões para correções necessárias para garantir uma documentação abrangente para a submissão 510(k). Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.12 | Norma Consensual | Fornecer a confirmação das normas de consenso relevantes e uma explicação de quaisquer desvios em relação às normas reconhecidas pela FDA. | Submeter um pedido para as normas de consenso aplicáveis relacionadas com EMC e segurança elétrica para o dispositivo Ativo. Documente as normas consensuais confirmadas para o dispositivo ativo para efeitos de submissão do 510(k). |
| 2.13 | Critérios de Aprovação/Reprovação de Desempenho Essencial e Imunidade | Submeter o plano de estudo e os relatórios dos testes de Desempenho Essencial e Imunidade realizados no dispositivo ativo, em conformidade com as normas reconhecidas pela FDA. | Submeter uma requisição para o plano de estudo e relatórios dos testes de Desempenho Essencial e Imunidade realizados no dispositivo ativo, de acordo com as normas reconhecidas pela FDA. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.14 | Configuração e Funções do Dispositivo Médico Testadas | Forneça a Configuração e as Funções do Dispositivo Médico Testadas para o dispositivo ativo, abrangendo os seguintes detalhes: o Forneça uma descrição abrangente do dispositivo médico sob teste, incluindo informações detalhadas sobre a respetiva configuração, funções, modos e as definições específicas que foram testadas. o A descrição do dispositivo sob teste deve abranger o nome do dispositivo médico, o número do modelo e indicar se o dispositivo é o dispositivo médico final pronto para produção atualmente sob revisão. | Submeter um pedido para a configuração e funções de teste do dispositivo médico ativo. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
| 2.15 | Resultados dos Testes de EMC | Fornecer o plano de estudo e o relatório de testes de compatibilidade eletromagnética (EMC) em conformidade com a norma de consenso reconhecida pela FDA recomendada para o dispositivo ativo. | Iniciar um pedido formal para o plano de estudo e relatório de testes de EMC, alinhado com a norma de consenso reconhecida pela FDA recomendada para dispositivos ativos. Rever e documentar minuciosamente todas as informações necessárias em preparação para a submissão 510(k). |
Fase 3 – Documentos Iniciais e Documentos de Equivalência Substancial | |||
|---|---|---|---|
Requisitos de documentos | Âmbito do Candidato 510(k) | Âmbito da Freyr | |
| 3.1 | Folha de Rosto de Submissão de Revisão Pré-comercialização da CDRH (Formulário FDA 3514) | - | Preencher o Formulário FDA 3514 utilizando os dados fornecidos pelo requerente |
| 3.2 | Resumo e Certificação de Classe III | - | Este passo não é necessário se os estudos clínicos não forem exigidos. |
| 3.3 | Certificação Financeira ou Declaração de Divulgação | - | Este passo não é necessário se os estudos clínicos não forem exigidos. |
| 3.4 | Resumo executivo | - | Desenvolver um modelo e preparar o documento meticulosamente. Fornecer justificações para quaisquer discrepâncias observadas entre o dispositivo proposto e o dispositivo de referência. Caso seja escolhido um estudo comparativo entre o dispositivo proposto e o dispositivo de referência, criar um modelo e preparar o documento correspondente. |
| 3.5 | Discussão de Equivalência Substancial | - | Desenvolver um modelo e preparar o documento meticulosamente. Caso seja escolhido um estudo comparativo entre o dispositivo proposto e o dispositivo de referência, criar um modelo e preparar o documento correspondente. |
Fase 4 – Documentos administrativos | |||
|---|---|---|---|
Requisitos de documentos | Âmbito do Candidato 510(k) | Âmbito da Freyr | |
| 4.1 | Carta de apresentação do 510(k) | Assine o documento impresso em papel timbrado da empresa e providencie o envio de uma cópia em papel por correio expresso para o escritório dos EUA. Fornecer uma cópia digital da carta de apresentação 510(k) assinada para inclusão na documentação 510(k) | Preparar um modelo abrangente que inclua todos os detalhes necessários para a carta de apresentação e disponibilizá-lo ao requerente. Instruir o requerente a utilizar o papel timbrado oficial e garantir que a carta seja assinada por uma pessoa autorizada. |
| 4.2 | Declaração de Veracidade e Exatidão | Garantir que o documento seja assinado pela pessoa de contacto designada na empresa e disponibilizado em conformidade. | Desenvolver um modelo abrangente que contenha todo o conteúdo necessário a incluir no documento de submissão. |
| 4.3 | Declarações de conformidade e relatório resumo | Garantir que o documento seja assinado pela pessoa de contacto designada na empresa e disponibilizado em conformidade. | Desenvolver um modelo abrangente para listar e preparar sistematicamente os documentos necessários. |
| 4.4 | MDFUSC (Formulário FDA 3601) | Efetuar o pagamento exigido à FDA antes da submissão formal do processo 510(k) | Gerar uma folha de rosto de taxa de utilizador e um Número de Identificação Pessoal (PIN) único especificamente para a submissão do dispositivo médico. |
Fase 5 – Lista de verificação de RTA e cópia eletrónica | |||
|---|---|---|---|
Requisitos de documentos | Âmbito do Candidato 510(k) | Âmbito da Freyr | |
| 5.1 | Lista de Verificação RTA | Aprovação da verificação da lista de verificação de RTA (Ready to Accept), indicando que todos os requisitos foram cumpridos com sucesso | Desenvolver um modelo de lista de verificação de RTA personalizado, adaptado ao tipo específico de submissão. Completar a lista de verificação preenchendo meticulosamente todos os campos obrigatórios e garantindo que os documentos mencionados são devidamente submetidos à FDA e partilhados com o requerente. |
| 5.2 | Cópia eletrónica | Aprovação da documentação contida na pasta de submissão final, atestando a sua conformidade com todos os requisitos e normas necessários. | Organizar as secções da pasta de submissão de acordo com as orientações da FDA e partilhá-las prontamente com o requerente. Converter a pasta de submissão numa cópia eletrónica para facilitar o acesso e a análise. Submeta a cópia eletrónica da submissão ao US Agent designado. |
Registo de Dispositivos Médicos
- Estratégia regulamentar abrangente da US FDA
- Identificação do dispositivo de referência
- Estabelecimento de equivalência substancial com o dispositivo de referência
- Análise de lacunas para a conformidade com a US FDA
- Compilação de 21 secções do processo técnico do 510(k)
- Publicação e criação de eCopy
- Validação e submissão de eCopy
- Serviços de ligação para aprovação de dispositivos
- Tratamento de respostas a RTA e deficiências
- Serviços de consultoria para resolução de deficiências
- Listagem de dispositivos e manutenção da base de dados FURLS
- Experiência na gestão de numerosos registos 510(k) de diversas categorias de dispositivos
- Equipa especializada para a compilação de 510(k) de acordo com os requisitos de notificação pré-comercialização (510(k)) da US FDA
- Apoio adicional para gerir as questões relativas ao 510(k)
- Aconselhamento sobre o tipo adequado de 510(k) de acordo com os requisitos de submissão 510(k) da US FDA para o dispositivo
- Submissão atempada das entregas
- Atualizado com as novas emendas da US FDA