

3 min de leitura
A partir de 31 de janeiro de 2022, o novo regulamento farmacêutico da União Europeia (UE) relativo aos Ensaios Clínicos (Regulamento dos Ensaios Clínicos - CTR) tornou-se obrigatório, revogando a Diretiva relativa aos Ensaios Clínicos 2001/20/CE. O regulamento harmoniza os protocolos para a avaliação e supervisão de ensaios clínicos em toda a UE. As diretrizes foram revistas para promover uma abordagem uniforme à investigação clínica, acentuando a segurança dos participantes nos ensaios clínicos e o aumento da divulgação pública.
O regulamento estabelece um novo sistema de avaliação em duas partes para todos os ensaios clínicos da UE. A Parte I consiste numa avaliação científica da documentação principal do ensaio clínico e a Parte II consiste numa avaliação ética da documentação a nível nacional. Após esta avaliação em duas partes, cada Estado-Membro tomará uma decisão unificada sobre o ensaio e notificará o promotor através do Sistema de Informação sobre Ensaios Clínicos.
Cronogramas de Transição para Novos Requerentes
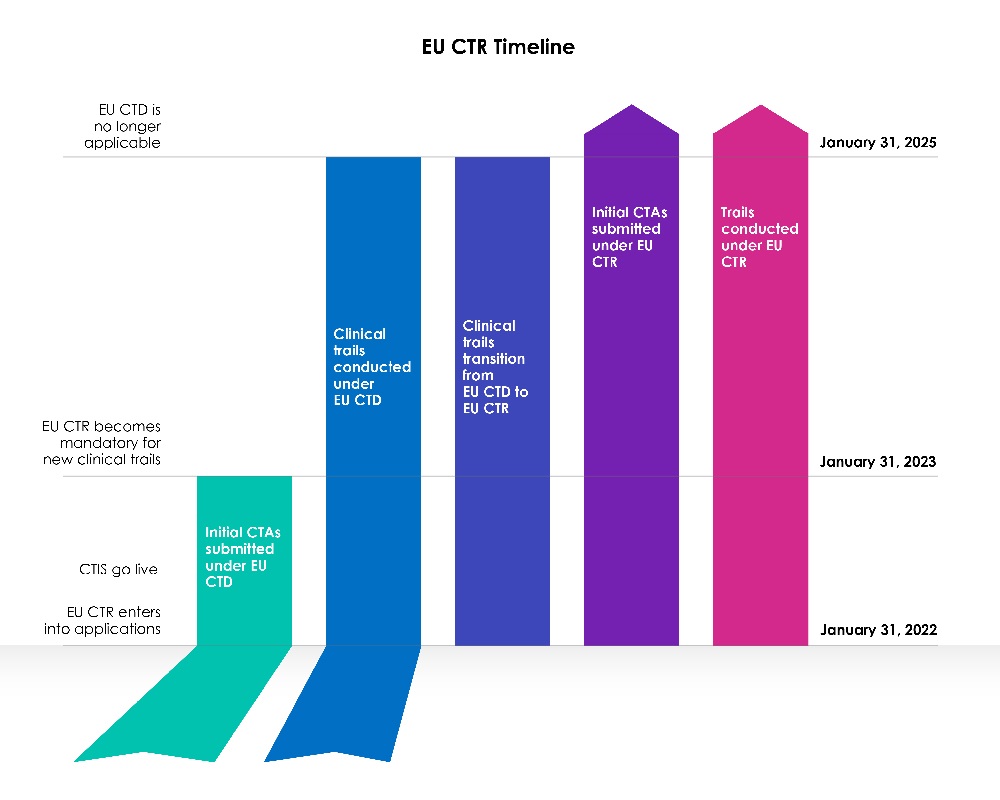
Iniciou-se uma fase de transição de três (03) anos com a data de entrada em vigor do EU CTIS.
Ano 1 (31 de janeiro de 2022 a 30 de janeiro de 2023):
A Diretiva de Ensaios Clínicos da União Europeia (UE) 2001/20/EC (EU-CTD) tem regido os ensaios clínicos na UE desde 2004. Esforçou-se por uniformizar as regras e melhorou significativamente a segurança dos doentes em ensaios clínicos. No entanto, na prática, criou consequências imprevistas. Durante o primeiro ano, após a implementação do CTIS, foi permitido aos patrocinadores escolher se pretendiam apresentar um novo pedido de ensaio clínico (CTA) ao abrigo do Sistema de Informação sobre Ensaios Clínicos (CTIS) nos termos da Diretiva relativa aos Ensaios Clínicos (CTD: Diretiva 2001/20/EC), ou utilizar o CTIS em conformidade com a legislação em vigor, o Regulamento relativo aos Ensaios Clínicos (UE) n.º 536/2014.
Ambas as ideias eram viáveis e os promotores tiveram a oportunidade de escolher a legislação a seguir.
Os membros estavam preparados para utilizar o Sistema de Informação sobre Ensaios Clínicos (CTIS) e aceitaram submissões ao abrigo da nova legislação, o Regulamento de Ensaios Clínicos (EU CTR), no primeiro dia de funcionamento do CTIS.
Anos 2 e 3 (31 de janeiro de 2023 a 31 de janeiro de 2025):
A partir de 31 de janeiro de 2023, todas as novas submissões de CTA devem ser efetuadas através do CTIS, ao abrigo da nova legislação (CTR).
Não é permitido submeter novos pedidos de ensaios clínicos no EudraCT ao abrigo da Diretiva relativa aos Ensaios Clínicos (CTD). A Diretiva de Ensaios Clínicos da UE deixa de permitir a admissão de novos Member States após 31 de janeiro de 2023. Os ensaios realizados ao abrigo da CTD devem primeiro transitar, após o que pode ser submetido um pedido adicional de Estado-Membro em causa através do CTIS da UE.
Para Requerentes Existentes
As submissões de ensaios clínicos efetuadas antes de 30 de janeiro de 2023 ao abrigo da legislação anterior (Diretiva relativa aos Ensaios Clínicos - CTD), utilizando o EudraCT, poderão decorrer até à sua conclusão ao abrigo dessa Diretiva (CTD: Diretiva 2001/20/CE), até 30 de janeiro de 2025. Os procedimentos permanecerão inalterados e os promotores poderão submeter modificações substanciais e avisos de fim de ensaio conforme exigido pelo regulamento. O EudraCT permanecerá ativo durante o período de transição para permitir a continuidade destes ensaios.
No entanto, é importante notar que as submissões de transição podem ser apresentadas em qualquer momento durante o período de transição de três (03) anos, sendo os promotores encorajados a concluir o processo com antecedência suficiente no período de transição para garantir a continuidade do ensaio clínico na UE após 30 de janeiro de 2025, tendo em conta os feriados oficiais e a interrupção de duas (02) semanas no inverno.
Ensaios não transferíveis
- Os ensaios que já tenham terminado ou que terminem imediatamente antes do fim do período de transição da UE/EEA não devem ser transicionados.
- Se tiver sido concluída uma notificação de fim de ensaio em todos os países membros da UE/EEA, mas o fim global do ensaio ainda não tiver sido notificado, o estudo não deve ser transicionado. Ao abrigo da Diretiva, o fim global do ensaio e os resultados resumidos do ensaio devem ser publicados através do EudraCT.
- Os ensaios iniciados antes da implementação da Diretiva 2001/20/EC não beneficiam de tal procedimento de transição. Se forem intervencionais e tiverem de continuar a funcionar após o fim da fase de transição do CTR, deve ser emitido um novo pedido de ensaio clínico ao abrigo do CTR.
- Os ensaios pediátricos realizados fora da UE/EEA, mas aos quais tenha sido atribuído um número EudraCT, também não devem ser convertidos.
- Os ensaios que se encontram suspensos após o fim do período de transição não podem ser objeto de transição. O reinício do ensaio nestas circunstâncias exigiria a submissão de um novo pedido de ensaio clínico ao abrigo do CTR.
O CTIS da UE recebe atualizações técnicas da EMA regularmente para melhorar as suas funcionalidades e características. Quando são feitas alterações importantes ao CTIS, a EMA emite notas de lançamento detalhando o que mudou no sistema. As atualizações podem incluir melhorias às funcionalidades e características existentes, a adição de novas funcionalidades e melhorias funcionais e técnicas. Um parceiro regulamentar experiente pode abordar desafios potenciais e ajudar os patrocinadores com a transição de ensaios para ensaios existentes e futuros, como parte das estratégias de desenvolvimento clínico. Clique aqui para saber mais sobre o CTIS e a experiência da Freyr nesta área: https://www.freyrsolutions.com/medical-devices/regulatory-affairs.









