4 min de leitura
Com a implementação por parte da Administração de Alimentos e Medicamentos dos EUA (USFDA) da regra final para os regulamentos do sistema de gestão da qualidade (QMSR) em 2024, os fabricantes de dispositivos médicos devem adotar as alterações para comercializar e distribuir os seus dispositivos no mercado dos EUA.
Esta regra atualiza os Regulamentos do Sistema de Qualidade (QSR) da USFDA, alinhando-os com a norma ISO 13485:2016, que é a norma internacional para o SGC de dispositivos médicos. Os fabricantes de dispositivos médicos dispõem de um período de transição de dois anos para se conformarem, o que torna necessário que as organizações se adaptem aos novos requisitos para evitar a não conformidade no momento da inspeção.
O que é o QMSR?
O QMSR da FDA é uma abordagem simplificada aos requisitos do QMS, que constitui uma atualização da anterior estrutura do QSR. Este alinhamento é crucial porque simplifica a conformidade global para os fabricantes, especialmente aqueles que operam a nível global. Esta harmonização permitirá às empresas cumprir os requisitos regulamentares tanto nos EUA como noutros mercados de uma forma muito mais unificada.
O QMSR exige melhorias na gestão de riscos, no design de dispositivos e na Vigilância Pós-Comercialização. Esta função pode acrescentar mais complexidade, mas também proporciona aos fabricantes a oportunidade de uniformizar os seus procedimentos de qualidade, o que por sua vez aumenta a segurança dos dispositivos e melhora a documentação, podendo ser fundamental durante as inspeções da USFDA.
Principais alterações no QMSR
- Harmonização com a norma ISO 13485: Este é o passo mais crítico, permitindo que os fabricantes de dispositivos médicos adotem normas aceites internacionalmente. A USFDA reconheceu que muitas empresas de dispositivos médicos já cumprem a norma ISO 13485, o que reduz esforços duplicados.
- A gestão de risco destaca a importância de gerir os riscos ao longo de todo o ciclo de vida do dispositivo médico. Os fabricantes de dispositivos médicos devem demonstrar uma gestão e controlo de risco eficazes.
- Conceção e controlos de dispositivos: Ao abrigo do QMSR, os controlos de conceção foram alargados para garantir que os fabricantes de dispositivos médicos têm plenamente em conta as necessidades dos utilizadores, a segurança do dispositivo e os critérios de desempenho, constituindo uma área de foco durante a inspeção da USFDA.
- Vigilância Pós-Comercialização: As empresas precisam de melhorar o sistema de monitorização pós-comercialização. Isto exigirá que os fabricantes recolham informações sobre a segurança e a eficácia do dispositivo, o que ajuda a detetar os problemas rapidamente e a identificá-los com celeridade.
- Documentação e manutenção de registos: Esta é a norma final que dá ênfase à documentação. O registo rigoroso e adequado é fundamental durante a inspeção.
Passos para se preparar para a inspeção da Administração de Alimentos e Medicamentos dos EUA:
Com a inspeção a decorrer até 2026, as empresas têm dois anos para adaptar os seus sistemas de qualidade ao QMSR. No entanto, esperar pelo último minuto pode ser arriscado.
Passos para a inspeção da USFDA ao abrigo do enquadramento do QMSR para indústrias cujo SGC atual se baseia no QSR:
- Realizar uma análise de lacunas (Gap analysis): Este é o primeiro passo onde o sistema de qualidade atual diverge dos novos requisitos do QMSR. Uma análise de lacunas completa ajudará a identificar as áreas que necessitam de atualizações, tais como a gestão de riscos, a Vigilância Pós-Comercialização e os controlos de conceção.
- Atualizar o procedimento de gestão de riscos: Assegure-se de que as atividades de gestão de riscos são integradas em todo o ciclo de vida do seu produto, desde a conceção até à Vigilância Pós-Comercialização.
- Rever o controlo de conceção: Os fabricantes devem garantir que o processo de conceção é robusto e bem documentado. Validar que o processo de conceção é robusto, bem documentado e totalmente integrado no seu sistema de gestão de qualidade.
- Melhorar a Vigilância Pós-Comercialização: Implementar sistemas para monitorizar o desempenho do dispositivo após a sua colocação no mercado. Isto pode envolver a criação de mecanismos de feedback dos clientes, a recolha de dados e evidências clínicas e o seu acompanhamento rigoroso.
- Formação e documentação: Formar o pessoal sobre os novos requisitos, especialmente aqueles envolvidos na gestão da qualidade e na conformidade regulamentar. Isto garante que todo o processo de documentação está alinhado com as expectativas do QMSR.
- Certificação por terceiros: Se a sua empresa não possui certificação ISO 13485, este poderá ser o momento ideal para o considerar. A obtenção da certificação ISO 13485 pode dar-lhe uma vantagem na satisfação dos requisitos da USFDA, reforçando a credibilidade nos mercados globais.
Navegar pelo período de transição de dois anos
Para tirar o máximo partido do período de transição e garantir a conformidade com o Regulamento do Sistema de Gestão da Qualidade (QMSR) da USFDA, os fabricantes devem adotar uma abordagem proativa. Apresenta-se de seguida um plano sugerido:
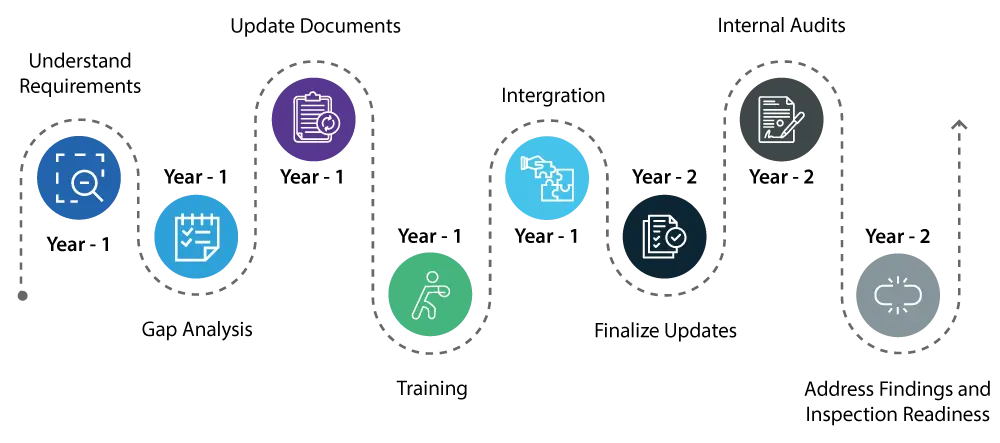
Ano 1:
- Compreender o requisito: Comece por compreender detalhadamente as alterações introduzidas pelo QMSR. Isto implica uma revisão detalhada dos novos requisitos e de como estes diferem do Regulamento do Sistema de Qualidade (SQ) existente.
- Conhecer as lacunas: Realize uma análise de lacunas abrangente para identificar áreas no seu sistema de qualidade atual que necessitam de atualizações para cumprir as novas normas do QMSR.
- Atualização/remediação de documentos: Inicie as atualizações necessárias no seu sistema de qualidade, concentrando-se em áreas como a gestão de risco e os controlos de conceção, que são componentes essenciais do QMSR.
- Formação: Comece a formar o seu pessoal sobre os novos regulamentos para garantir que todos os envolvidos estão cientes das alterações e compreendem os seus papéis na manutenção da conformidade.
- Integração: Comece a integrar os novos requisitos do QMSR nas suas operações diárias para tornar a transição mais fluida.
Ano 2:
- Continue com a implementação de alterações no seu sistema de qualidade, garantindo que todas as atualizações estão totalmente integradas e operacionais.
- Realize auditorias internas minuciosas para verificar se as atualizações são eficazes e se o seu sistema de qualidade está totalmente alinhado com os requisitos do QMSR.
- Resolva prontamente quaisquer conclusões das auditorias internas para garantir que todos osaspetos do seu sistema de qualidade estão em conformidade.
- No final do segundo ano, o seu sistema de qualidade deverá estar totalmente em conformidade com o QMSR e deverá estar preparado para as inspeções da USFDA com a certeza de que não surgirão problemas maiores.
Ao seguir este plano, os fabricantes podem não só cumprir os requisitos da USFDA, como também estabelecer um sistema de qualidade robusto, eficiente, padronizado e reconhecido globalmente. Esta abordagem proativa ajudará a garantir uma transição suave para os novos regulamentos e a manter os mais elevados padrões de qualidade e segurança para os dispositivos médicos.
Conclusão: Tomar medidas proativas
A preparação para as inspeções da USFDA ao abrigo da nova regra do QMSR não se cinge a evitar coimas — trata-se de melhorar a segurança e a eficácia dos dispositivos. Ao harmonizar-se com a norma ISO 13485, a USFDA está a estabelecer expectativas mais elevadas, disponibilizando também uma via para uma conformidade global mais simplificada. Os fabricantes que começam a adaptar-se mais cedo devem concentrar-se em áreas-chave como a gestão de riscos e a vigilância pós-comercialização, garantindo que os seus sistemas de qualidade estão atualizados e robustos, o que não só cumprirá as expectativas regulamentares como também reforçará a sua vantagem competitiva no mercado.