

3 min de leitura
O Regulamento de Dispositivos Médicos da União Europeia (EU MDR) 2017/745 define o âmbito dos dispositivos médicos estéreis como sendo aqueles que devem estar livres de microrganismos (bactérias, vírus, etc.). Os dispositivos de Classe I com função estéril também podem obter uma autocertificação, mas esta difere em termos de requisitos em comparação com outras subcategorias de dispositivos de Classe I.
Os requisitos dentro dos dispositivos de Classe I variam muito, desde o fabrico até à colocação do dispositivo no mercado. O mesmo se aplica aos dispositivos médicos de Classe I com condições estéreis. Por exemplo, se for um dispositivo de Classe I com função estéril, os requisitos de fabrico e de implementação de um Sistema de Gestão da Qualidade (SGQ) difeririam muito em comparação com os dispositivos de Classe I com funções de medição.
Este artigo tem como objetivo fornecer uma lista de verificação concisa a considerar ao colocar um dispositivo de Classe I com condições estéreis na União Europeia. A lista de verificação ajudará os fabricantes a tomar decisões informadas sobre diferentes aspetos.
O que fazer!
Conhecer o Âmbito Antes do Fabrico
De acordo com o EU MDR, os dispositivos médicos com funções estéreis devem ser desenvolvidos e fabricados com procedimentos adequados para garantir a esterilidade até serem colocados no mercado. Os dispositivos só podem ser reutilizados após procedimentos adequados de limpeza, desinfeção e esterilização.
Escolher as Práticas de Esterilização Corretas
Existem diferentes métodos de esterilização que um fabricante pode escolher para esterilizar o dispositivo. O método de Óxido de Etileno (EtO) é amplamente utilizado para esterilizar dispositivos médicos. A escolha da esterilização deve ser devidamente justificada. Algumas normas que os fabricantes podem seguir para estabelecer, garantir e manter a esterilização incluem EN ISO 14937, ISO TS 21387, ISO TS 13004, ISO 11137, entre outras.
Note também que a documentação do método de esterilização detalhado, do método em processo e da validação de dados deve ser feita com precisão. As informações de esterilização, tais como temperatura de aquecimento, condições da sala, validações de processo, etc., devem ser fornecidas de acordo com os requisitos do EU MDR.
Conheça os Requisitos e as Orientações a Serem Seguidas
Um dos passos fundamentais é documentar os requisitos técnicos e conhecer as normas aceites ao abrigo do EU MDR. Por exemplo, a EN 556 é a norma europeia para dispositivos esterilizados. A EN 556 detalha os requisitos para designar um dispositivo médico como estéril. Além disso, a ISO TS 19930 especifica estratégias para garantir a esterilidade dos dispositivos. No entanto, ainda não foi adotada como norma da UE.
Conheça o Seu Percurso
Para obter a marcação CE, informe-se sobre a intervenção dos Organismos Notificados e sobre o processo de avaliação da conformidade que deve ser seguido. Adicionalmente, os dispositivos médicos comercializados em condições de esterilidade devem cumprir os Anexos IX e XI.
A intervenção de um Organismo Notificado é obrigatória, mas limitada. No caso dos dispositivos estéreis, a atuação dos Organismos Notificados centrar-se-á na manutenção e garantia das condições de esterilidade. Por exemplo, as avaliações da conformidade incluirão avaliações de microbiologia, métodos asséticos, entre outros.
O que Deve Evitar!
Não Descure os Requisitos de Embalagem e Rotulagem
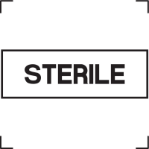
Existem requisitos adicionais para a conformidade da embalagem e da rotulagem em dispositivos estéreis. Ao cumprir os requisitos de embalagem e rotulagem, não se deve esquecer a informação que é obrigatória figurar nos mesmos. O primeiro e mais importante passo é incluir um símbolo de estéril (mencionado abaixo) na rotulagem do dispositivo.
Devem ser incluídas informações como a declaração de condição estéril, o método de esterilização, instruções para o caso de a embalagem estéril se danificar ou abrir acidentalmente, entre outras. Deve constar também o prazo de validade do produto estéril e o processo de reesterilização (se aplicável). O número de identificação do Organismo Notificado também deve ser apoz ao dispositivo.
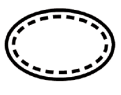
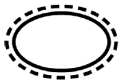
Alguns dos símbolos que devem ser incluídos (consoante a aplicabilidade) na rotulagem de dispositivos médicos estéreis são:
Símbolo | Indicação |
| Dispositivos médicos estéreis com o método de esterilização utilizado como técnica assética |
| Dispositivos médicos estéreis com o método de esterilização utilizado como óxido de etileno |
| Dispositivos médicos estéreis com o método de esterilização utilizado como calor seco ou vapor |
| Dispositivos médicos estéreis com o método de esterilização utilizado como peróxido de hidrogénio vaporizado |
| Dispositivos médicos estéreis com o método de esterilização utilizado como radiação |
| O dispositivo não pode ser esterilizado novamente |
| O dispositivo não é estéril |
| Não utilize se a embalagem estiver danificada |
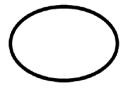
| Sistema de barreira estéril simples |
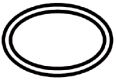
| Sistema de barreira estéril duplo |
| Sistema de barreira estéril simples com embalagem de proteção no interior |
| Sistema de barreira estéril simples com embalagem de proteção no exterior |


Não se esqueça dos requisitos para a disponibilização no mercado pós-comercialização
Os dispositivos estéreis devem manter um registo de eventos adversos, caso venham a ocorrer. Neste caso, os incidentes registados, tais como documentos, devem ser apresentados às autoridades competentes mediante solicitação.
O EU MDR tem requisitos específicos no que diz respeito à autocertificação. Trata-se de um procedimento complexo, cujo fator principal são as diferentes classes dentro do dispositivo de Classe I e os seus diferentes aspetos de requisitos para a obtenção da marcação CE. Os fabricantes com dispositivos de Classe I em condições estéreis devem estar cientes da designação do âmbito e dos requisitos específicos.
Deseja compreender detalhadamente os vários aspetos dos dispositivos estéreis de classe I? Gostaria de discutir este assunto com um especialista comprovado? Entre em contacto connosco.









