

5 min de leitura
O Medical Device Single Audit Program (MDSAP) permite que uma Organização de Auditoria (AO) reconhecida realize uma auditoria única do Sistema de Gestão da Qualidade (QMS) de um fabricante de dispositivos médicos. Ele fornece os requisitos regulamentares relevantes para cinco países, ou seja, Brasil (ANVISA), EUA (FDA), Japão (PMDA), Canadá (Health Canada) e Austrália (TGA). Além das autoridades regulamentares participantes, vários outros parceiros internacionais (observadores oficiais e membros afiliados) estão envolvidos no MDSAP.
A certificação MDSAP é obrigatória pela Health Canada para dispositivos de Classes II, III e IV, mas é voluntária para os outros quatro países. Ela promoveu a transparência e o alinhamento regulamentar entre as autoridades participantes e minimizou a necessidade de auditorias múltiplas, economizando assim tempo e recursos dos fabricantes de dispositivos médicos. Para lhe dar uma perspectiva melhor sobre o programa MDSAP, tentamos responder aqui às quinze (15) perguntas mais frequentes.
- Por que o MDSAP Programa foi desenvolvido quando já existe uma certificação ISO 13485 aceita globalmente?
O MDSAP foi desenvolvido para reduzir o peso das auditorias regulamentares para os fabricantes de dispositivos médicos e para promover um maior alinhamento de abordagens regulamentares e requisitos técnicos com base em padrões internacionais e nas melhores práticas. O foco é trazer consistência, previsibilidade e transparência para os programas regulamentares, padronizando procedimentos e práticas de reguladores e organizações de auditoria terceirizadas.
A auditoria baseia-se nos requisitos do QMS sob a norma ISO 13485 e nos requisitos regulamentares do país participante onde os dispositivos médicos serão comercializados.
- Quais são os critérios de elegibilidade para passar por uma auditoria MDSAP?
Qualquer fabricante de dispositivos médicos que pretenda comercializar o seu dispositivo nos países participantes pode passar por uma auditoria MDSAP. No entanto, cada Autoridade Regulamentar pode estabelecer critérios de exclusão para determinadas condições, se necessário.
Por exemplo, no Japão, as exceções de elegibilidade são:
- Um Local de Fabrico Registado (RMS) que fabrica dispositivos médicos feitos de tecidos humanos/animais
- Um RMS que fabrica IVDs radioativos, e
- Um estabelecimento de um Titular de Autorização de Introdução no Mercado (MAH)
- A auditoria do MDSAP inclui produtos combinados?
Os dispositivos médicos que incluem medicamentos (substâncias medicinais) ou produtos biológicos (por exemplo, materiais de origem animal que tenham sido tornados não viáveis, ou tecidos, células ou substâncias de origem microbiana ou recombinante, sangue humano ou extratos de sangue humano ou produtos sanguíneos, etc.) são considerados produtos combinados e podem ser incluídos no âmbito de uma auditoria do MDSAP.
No entanto, devido a diferenças na forma como estes produtos são regulados nas jurisdições das Autoridades Reguladoras participantes, os relatórios de auditoria e os documentos de certificação do MDSAP podem não ser considerados uma alternativa aos requisitos de inspeção e avaliação em algumas jurisdições.
Austrália- Os produtos combinados estão sujeitos a um exame externo da TGA ao abrigo da Avaliação de Conformidade Australiana. No entanto, uma auditoria do MDSAP eficaz pode reduzir as inspeções para estes dispositivos.
Brasil, Japão- Os produtos combinados considerados dispositivos médicos estão incluídos no MDSAP, uma vez que não existem requisitos específicos relativos ao QMS.
Canadá- O modelo MDSAP abrange os requisitos do QMS para produtos combinados considerados dispositivos médicos.
US- As auditorias do MDSAP não são consideradas alternativas às inspeções da FDA para produtos combinados.
- Posso selecionar o país no âmbito da auditoria do MDSAP?
Sim, a auditoria é realizada de acordo com o âmbito declarado na submissão de serviços de certificação. Espera-se que os fabricantes de dispositivos médicos cumpram os regulamentos apenas nas jurisdições onde os seus produtos vão ser comercializados.
- Sou um fabricante de dispositivos médicos dos US, com a intenção de comercializar o meu dispositivo apenas no Japão. Estou prestes a ser submetido a uma auditoria do MDSAP. Preciso de cumprir também os requisitos de outros países?
Não, espera-se apenas que os fabricantes de dispositivos médicos cumpram os requisitos da ISO 13485 e os regulamentos nas jurisdições onde os seus produtos vão ser comercializados.
- A minha Organização de Auditoria (AO) e o Organismo Notificado Europeu são os mesmos. Posso ser auditado para ambos ao mesmo tempo?
Se a sua AO e o Organismo Notificado Europeu forem os mesmos, a avaliação da conformidade pode ser realizada após a conclusão da auditoria do MDSAP, e não em simultâneo. Os Organismos Notificados Europeus são observadores do MDSAP e a avaliação da conformidade é realizada de acordo com o EU MDR 2017/ 745. Para o MDSAP, a avaliação é realizada de acordo com os requisitos da ISO 13485 e os requisitos regulamentares dos países participantes abrangidos.
- Qual é a diferença entre as avaliações da Fase I e da Fase II?
O processo de auditoria inicial do MDSAP envolve duas fases. A auditoria inicial, também designada por auditoria de Certificação Inicial, consiste em auditorias de Fase I e Fase II.
A auditoria da Fase I inclui a revisão da documentação e a avaliação da prontidão do fabricante de dispositivos médicos para ser submetido a uma auditoria da Fase II.
A auditoria da Fase II é realizada para verificar se todos os requisitos aplicáveis da ISO 13485 e outros requisitos regulamentares da autoridade reguladora abrangida foram implementados.
- Quantos auditores posso esperar para uma auditoria do MDSAP?
A Determinação do Tempo de Auditoria especifica como determinar a duração da auditoria no local em dias-homem. A AO decide quantos auditores compõem a equipa de auditoria. Por exemplo, uma auditoria de (06) dias-homem pode ser concluída em três (03) dias por uma equipa de dois (02) auditores.
- Como é agendada a auditoria do MDSAP?
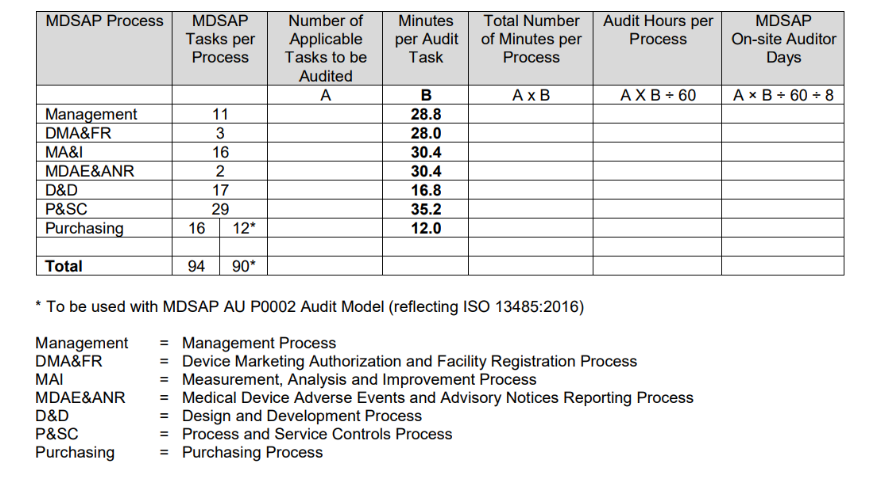
O Procedimento de Determinação do Tempo de Auditoria, emitido pela FDA, resume o processo de determinação da duração do cálculo da auditoria na seguinte tabela.
O cálculo da duração da auditoria baseia-se principalmente no número de tarefas de auditoria aplicáveis associadas ao tipo de auditoria a realizar e às atividades específicas da organização a auditar.
Para informações detalhadas sobre o assunto, você pode consultar o MDSAP P0008007
- Existe um guia ou uma lista de verificação que eu possa acessar para garantir a conformidade com uma auditoria MDSAP?
Sim, você pode acessar o documento MDSAP Audit Approach. É um guia bem organizado emitido pelo USFDA que faz referência cruzada a seções específicas da ISO 13485:2016 e aos regulamentos relevantes emitidos pela TGA da Austrália, ANVISA do Brasil, Health Canada do Canadá, MHLW/PMDA do Japão e pelo US FDA.
- Qual é o papel de um observador em uma auditoria MDSAP?
Um observador do MDSAP é uma Autoridade Regulamentar que tem permissão para participar de reuniões, avaliações e outras atividades, mas não utiliza as entregas do MDSAP. Os observadores são representados no Conselho da Autoridade Regulamentar (RAC) do MDSAP por um gestor sênior.
- Quais são os próximos passos a tomar se eu tiver recebido uma pontuação de grau 4 ou superior?
O sistema de classificação é atribuído a não conformidades observadas durante a auditoria pela AO. Uma pontuação de grau 4 ou 5 indica um alto risco de intervenção. Você deve fornecer um plano de remediação para cada não conformidade registrada em até 15 dias corridos a partir da data de emissão do relatório de não conformidade. O plano de remediação deve incluir os resultados da investigação da não conformidade, suas causas e as ações corretivas planejadas para evitar qualquer recorrência. A evidência da implementação do plano/ação de remediação deve ser fornecida em até trinta (30) dias corridos após a data de término da auditoria.
- Existe diferença no processo de abordagem da auditoria por um auditor interno versus a AO?
O MDSAP segue uma abordagem baseada em processos. É provável que a AO analise conexões e fios condutores, enquanto um auditor interno pode analisar mais profundamente um aspecto funcional de cada vez. Portanto, a AO pode encontrar uma não conformidade em uma área funcional e buscar respostas em uma área funcional diferente. No entanto, seguir a abordagem baseada em processos pode ser disruptivo durante uma auditoria interna.
- Posso recorrer à AO se eu puder provar que uma não conformidade registrada não é válida?
A AO possui um processo de recurso ou disputa, que você pode usar se puder demonstrar que uma não conformidade registrada é inválida. No entanto, as notas atribuídas às não conformidades não podem ser alteradas devido a ações corretivas. Elas só podem ser modificadas com base em evidências que demonstrem que não eram válidas.
- Por quanto tempo o certificado MDSAP é válido?
Os fabricantes de dispositivos médicos certificados pelo programa MDSAP serão auditados anualmente, de acordo com um ciclo de certificação de três anos. A auditoria inicial é uma auditoria completa do QMS do fabricante de dispositivos médicos. Ela é seguida por auditorias de vigilância realizadas anualmente por dois (02) anos consecutivos. O ciclo recomeça com uma auditoria de recertificação no terceiro ano.
Para saber mais sobre os nossos serviços de MDSAP, entre em contato com a Freyr hoje mesmo para agendar uma conversa com os nossos especialistas.









