

3 min de leitura
No setor de fabrico de dispositivos médicos, que se encontra em constante evolução e altamente regulado, garantir a qualidade do produto e a segurança do paciente não é apenas uma obrigação legal, mas também um imperativo estratégico. Sistemas eficazes de gestão de reclamações e de vigilância, em conformidade com a norma ISO 13485:2016, constituem a base de qualquer Sistema de Gestão da Qualidade (QMS) sólido. Estes mecanismos asseguram o cumprimento dos regulamentos globais e reforçam a confiança dos clientes e a credibilidade da marca.
Vejamos como o tratamento de reclamações e a vigilância desempenham um papel fundamental na manutenção da qualidade e da conformidade regulamentar no setor dos dispositivos médicos, com perspetivas alinhadas com a norma ISO 13485:2016 e apoiadas por quadros regulamentares globais.
Compreender a Gestão de Reclamações ao Abrigo da ISO 13485:2016
A norma ISO 13485:2016 define uma reclamação como qualquer comunicação escrita, oral ou eletrónica que alegue falhas relacionadas com a identidade, qualidade, durabilidade, fiabilidade, usabilidade, segurança ou desempenho de um dispositivo médico. Esta norma exige que as empresas de dispositivos médicos estabeleçam procedimentos documentados para o tratamento de reclamações, incluindo a avaliação, investigação e resolução das mesmas, como parte de um sistema de gestão da qualidade eficaz.
Um sistema de tratamento de reclamações é fundamental para a conformidade, para a manutenção da satisfação do cliente e para a melhoria da qualidade do dispositivo. O processo deve ser organizado e passível de monitorização, englobando as seguintes etapas:
- Receção e Documentação de Reclamações
Todas as reclamações devem ser registadas sem demora, com o máximo de detalhe possível sobre a natureza do problema, a especificação do dispositivo, o modelo, as condições de utilização e quaisquer consequências sofridas pelo utilizador ou paciente. - Avaliação para Efeito de Notificação
Após o seu registo, as reclamações devem ser avaliadas para determinar se constituem incidentes passíveis de notificação. Por exemplo, nos EUA, os fabricantes de dispositivos médicos são obrigados a reportar determinados problemas com dispositivos ao abrigo do sistema de Notificação de Dispositivos Médicos (MDR) regulado pela FDA. Os fabricantes devem cumprir os regulamentos aplicáveis relativos aos prazos de notificação. - Investigação e Análise de Causa Raiz
As reclamações válidas devem ser seguidas de uma investigação detalhada. A identificação da causa raiz é essencial para a implementação de ações corretivas e preventivas (CAPA) eficazes. - Ações Corretivas e Preventivas (CAPA)
Com base nas conclusões relativas ao dispositivo médico, as empresas devem iniciar CAPA para resolver tanto o problema imediato como a recorrência do mesmo, e prevenir futuras ocorrências. - Ciclo de Feedback e Encerramento
Uma vez resolvido o problema, a reclamação deve ser formalmente encerrada, com a documentação completa e a respetiva comunicação ao reclamante, se aplicável ao dispositivo médico.
Vigilância: Um Pilar Fundamental da Vigilância Pós-Comercialização
A vigilância refere-se à monitorização e comunicação de eventos adversos e incidentes após a colocação de um dispositivo médico no mercado. Ao abrigo da norma ISO 13485:2016 e dos regulamentos globais correspondentes, esta vigilância contínua é essencial para a deteção precoce de riscos potenciais e para a implementação de intervenções atempadas.
O sistema de vigilância da União Europeia, atualizado ao abrigo do Regulamento relativo aos Dispositivos Médicos (EU MDR), obriga os fabricantes de dispositivos médicos a possuírem planos de vigilância pós-comercialização. Estes planos devem incluir processos para a recolha e análise de dados provenientes da utilização real de um dispositivo.
De igual modo, na Índia, a Central Drugs Standard Control Organization (CDSCO) rege os processos de vigilância e de reclamação de dispositivos médicos. Esta organização incentiva a comunicação de eventos adversos e falhas de produtos para melhorar continuamente a segurança e a eficácia dos dispositivos médicos.
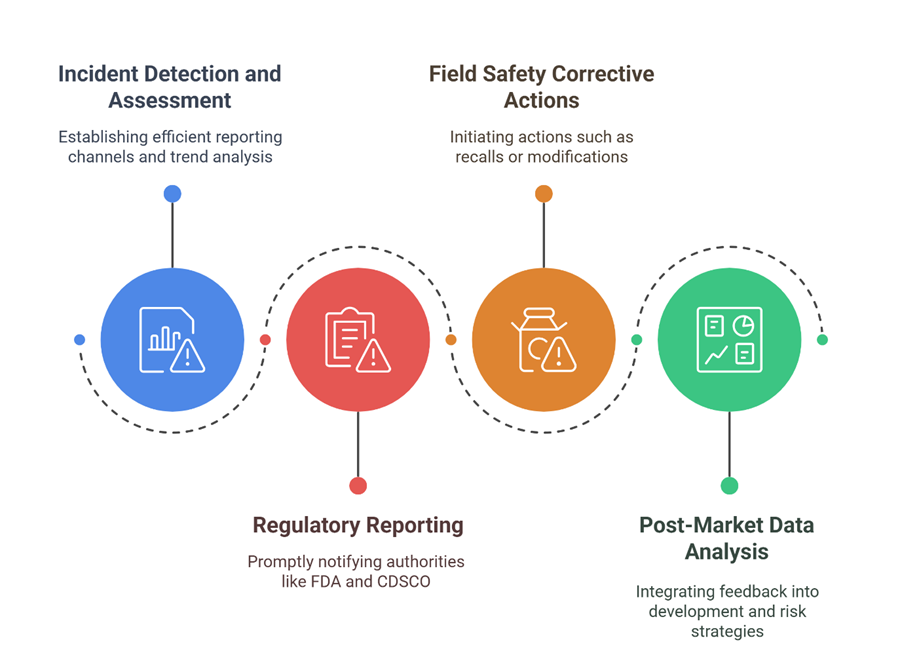
Os elementos-chave de um sistema de vigilância sólido incluem:
Construção de uma Estratégia Integrada de Reclamações e Vigilância
Os fabricantes de dispositivos médicos podem melhorar o seu QMS integrando o tratamento de reclamações e a vigilância num único sistema coeso. Seguem-se as melhores práticas:
SOPs Claras e Definição de Funções
Os Procedimentos Operacionais Padrão (SOPs) devem delinear os passos para a receção, avaliação, notificação e resolução de reclamações. Estes definem quem é o responsável em cada etapa para evitar atrasos e lacunas.
- Formação e Sensibilização dos Colaboradores
A formação regular dos colaboradores garante que a equipa compreende como identificar e gerir eficazmente reclamações e eventos adversos. - Ferramentas Digitais e Automação
A utilização de software de QMS pode otimizar o acompanhamento, a documentação e a notificação de reclamações. A automação melhora a rastreabilidade e a conformidade com a norma ISO 13485:2016. - Cultura de Qualidade e Melhoria Contínua
A promoção de uma filosofia em que o feedback é valorizado incentiva a comunicação proativa de problemas e fomenta a inovação nas melhorias da qualidade.
Conformidade e Muito Mais: Uma Vantagem Comercial
A implementação de sistemas em conformidade com a ISO 13485:2016 para a gestão de reclamações e vigilância não só assegura o cumprimento regulamentar, como também posiciona a empresa como fiável e orientada para a qualidade. Num setor em que a segurança e o desempenho afetam diretamente vidas, esse compromisso pode ser uma poderosa ferramenta de marketing.
De acordo com a FDA, o alinhamento com as normas internacionais melhora o acesso aos mercados globais, reforça a confiança dos clientes e reduz o risco de recolhas dispendiosas ou litígios.
| Região | Enquadramento regulamentar | Referência à Cláusula N.º / Artigo para o Tratamento de Reclamações | Referência à Cláusula N.º / Artigo para a Vigilância / Notificação de Incidentes Adversos |
| União Europeia | EU MDR 2017/745 | Artigo 83.º, Anexo III (sistema PMS); Artigo 10.º, n.º 9 | Artigos 87.º a 92.º (Sistema de Vigilância), Anexo III |
| Estados Unidos (FDA) | 21 CFR Parte 820 (QSR) | §820.198 – Processos de reclamação | 21 CFR Parte 803 – Notificação de Dispositivos Médicos (MDR) |
| Índia (CDSCO) | Medical Device Rules, 2017 (MDR) | Capítulo VII, Regras 25 e 26 | Capítulo VII, Regra 27 |
| Global (Norma ISO) | ISO 13485:2016 | Cláusula 8.2.2 – Tratamento de Reclamações | Cláusula 8.2.3 – Notificação às Autoridades Reguladoras |
Conclusão
No panorama regulamentar competitivo atual dos dispositivos médicos, os sistemas eficazes de gestão de reclamações e de vigilância são fundamentais. Alinhados com a ISO 13485:2016, estes processos não só protegem os doentes, como também constroem uma marca resiliente e orientada para a reputação. Ao investir em procedimentos sistemáticos, formação contínua e vigilância pós-comercialização, os fabricantes podem transformar os requisitos regulamentares em oportunidades de crescimento e liderança de mercado.









