

3 min de leitura
No mundo em constante evolução dos dispositivos médicos, a conformidade não é uma tarefa única, mas sim um compromisso contínuo. A monitorização contínua e as atualizações de relatórios essenciais, como os Relatórios de Avaliação Clínica (CER), Relatórios de Avaliação de Desempenho (PER) e Relatórios Periódicos de Atualização de Segurança (PSUR), são fundamentais durante todo o ciclo de vida de um dispositivo médico, desde a investigação inicial até à vigilância pós-comercialização. Uma vez que o panorama dos avanços médicos e dos requisitos regulamentares evolui continuamente, garantir a segurança e a conformidade dos dispositivos médicos e IVD através de uma redação médica eficaz continua a ser a pedra angular do sucesso e da viabilidade a longo prazo.
Vamos analisar de que forma a gestão do ciclo de vida continua a ser essencial para o sucesso de um dispositivo médico
O lançamento de um dispositivo médico é o culminar de anos de esforço despendidos em várias fases, tais como investigação, desenvolvimento, ensaios clínicos, submissões regulamentares e vigilância pós-comercialização. Este processo prolonga-se por muitos anos e cada fase acumula dados vitais em grande quantidade, os quais devem ser cuidadosamente compilados e analisados para garantir que o dispositivo se mantém seguro.
A conformidade não é um evento único, e uma gestão eficaz do ciclo de vida ajuda a evitar atrasos que podem vir a ser dispendiosos. Estes atrasos ocorrem frequentemente devido a um planeamento ineficaz para alterações regulamentares imprevistas ou a situações de não conformidade que possam ter sido ignoradas. As atualizações regulares de documentos críticos, tais como CER, PER e PSUR, garantem que os fabricantes cumprem os requisitos regulamentares em evolução e mantêm a segurança do produto. A gestão do ciclo de vida assegura que os fabricantes planearam cada etapa desde o início, podendo assim evitar potenciais obstáculos e garantir uma entrada bem-sucedida no mercado e a longevidade dos seus dispositivos.
Está a acompanhar o ritmo da conformidade?
De pensos a implantes, a indústria de dispositivos médicos é um setor inovador e de vanguarda, com uma riqueza de perspetivas. Apesar do forte desejo dos fabricantes de fornecerem ao mercado produtos seguros e de alta qualidade, a ambiguidade continua a existir. O EU MDR substituiu a Diretiva relativa aos Dispositivos Médicos (MDD) e a Diretiva relativa aos Dispositivos Médicos Implantáveis Ativos (AIMDD). Este regulamento foi implementado para impor controlos mais rigorosos, melhorar a segurança do paciente e promover uma maior transparência no setor da saúde. Existe muita incerteza relativamente a essas normas, sendo frequentemente ignoradas questões cruciais de conformidade. No entanto, os fabricantes de dispositivos médicos devem tomar medidas para evitar dificuldades regulamentares.
Vamos analisar os desafios mais comuns enfrentados pelos fabricantes de dispositivos médicos
- Manutenção de CAPA (Corrective and Preventive Action)
- Cumprimento dos Procedimentos de Reclamação
- Cumprimento dos Procedimentos de Vigilância
- Avaliação Clínica e Vigilância Pós-Comercialização
- Estabelecer contacto com organismos notificados
Boas práticas para manter a conformidade
Para superar estes desafios, nós, na Freyr, estabelecemos
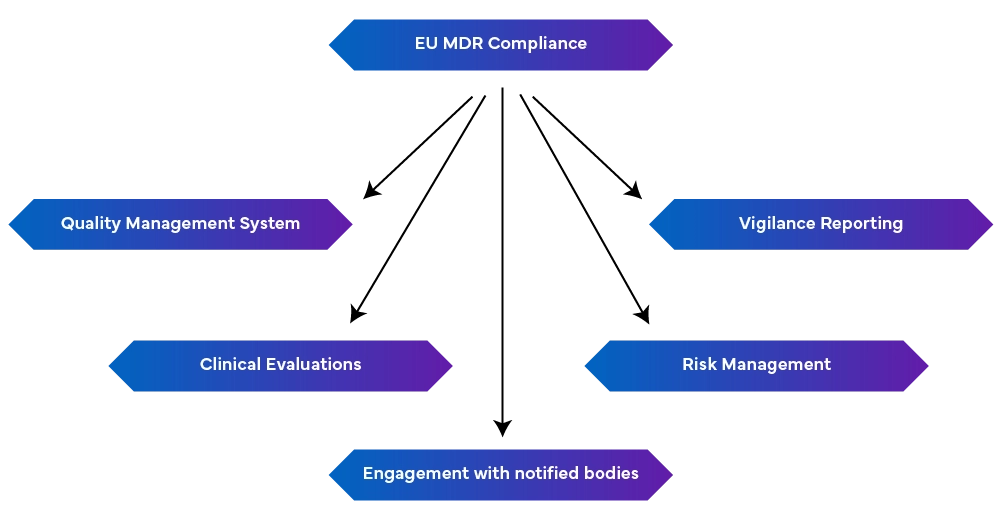
-um Sistema de Gestão da Qualidade robusto (EN ISO 13485:2016): Isto inclui aspetos de produção, incluindo a conformidade regulamentar, a documentação técnica, as declarações UE de conformidade e a gestão de riscos.
-Relato de Vigilância: Manter o relato de vigilância como um processo contínuo e não apenas como um esforço pontual.
- Gestão Proativa de Riscos: Permite identificar e mitigar riscos ao longo do ciclo de vida do dispositivo através de atualizações regulares para fazer face a novos riscos.
- Realizar avaliações clínicas e vigilância pós-comercialização: Isto é feito através da demonstração da segurança e do desempenho do dispositivo utilizando dados clínicos. Se necessário, devem ser realizadas investigações clínicas e as avaliações clínicas devem ser regularmente atualizadas com dados de vigilância pós-comercialização. São também necessários relatórios periódicos de atualização de segurança que resumem as conclusões.
- Ligação aos Organismos Notificados: As alterações nos regulamentos podem afetar os requisitos do MDR, tornando crucial manter uma boa relação com os Organismos Notificados para obter atualizações e modificações rápidas.
De que forma um especialista em assuntos regulamentares o pode ajudar
Tentar acompanhar um panorama regulamentar em constante mudança pode ser difícil. Por isso, porque não deixar que um especialista o guie através deste labirinto? Gerir as exigências regulamentares do ciclo de vida de um dispositivo médico é não só complexo, como também exige muitos recursos. No caso de empresas mais pequenas, cujos recursos internos podem ser melhor utilizados noutras áreas, a ajuda de um parceiro regulamentar externo pode revelar-se indispensável. Estes parceiros oferecem conhecimentos especializados sobre regulamentos em evolução e garantem que os seus relatórios principais — tais como CER, PER e PSUR — são continuamente atualizados e se encontram em conformidade.
Pode evitar atrasos dispendiosos, prevenir a não conformidade e otimizar o seu processo de aprovação. Além disso, um especialista em assuntos regulamentares pode oferecer soluções personalizadas com base nas necessidades específicas do seu dispositivo, garantindo que a vigilância pós-comercialização, a análise de lacunas e toda a documentação de conformidade estão atualizadas. A sua intervenção pode tornar o processo geral mais simples, minimizar os riscos e garantir que o dispositivo consegue cumprir as expectativas de segurança e desempenho.
A Freyr pode ajudar com todas as suas necessidades regulamentares relativas à gestão do ciclo de vida. Entre em contacto connosco hoje mesmo!









