

3 min de leitura
O 510(k) é uma submissão de pré-comercialização feita à FDA para demonstrar que o dispositivo a ser comercializado é tão seguro e eficaz, ou seja, substancialmente equivalente a um dispositivo legalmente comercializado (predicado). Os dispositivos com risco moderado são obrigados a submeter uma notificação 510(k), que inclui uma minoria de dispositivos de Classe I e III e a maioria de dispositivos de Classe II.
Existem três (03) tipos de programas 510(k): Tradicional, Abreviado e Especial. A via de segurança e desempenho foi introduzida em 2019 e baseia-se no programa abreviado. O programa eSTAR, introduzido em 2020, permite uma submissão abrangente de dispositivos médicos através de um formulário PDF interativo.
Quem precisa de uma certificação 510(k)?
O 510(k) é essencialmente o nome do processo/via que os fabricantes de dispositivos médicos que pretendem comercializar os seus dispositivos de risco moderado a alto nos US devem seguir para demonstrar que o produto a ser comercializado é tão seguro e eficaz quanto um dispositivo legalmente comercializado.
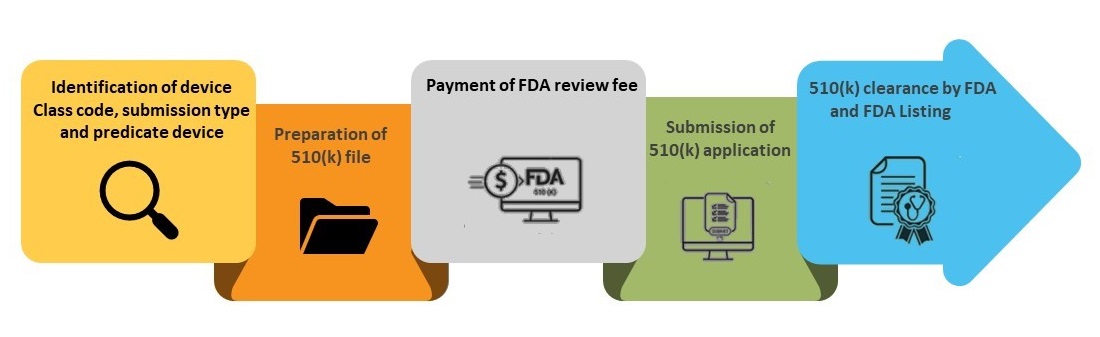
Abaixo encontra-se detalhado o processo passo a passo para obter a autorização 510(k).
Passo 1 - Identificação do código de classe do dispositivo, tipo de submissão e dispositivo predicado
- Identificar o código do produto e o número de regulamentação- Para determinar os requisitos de teste 510(k), é necessário primeiro identificar o código do produto e o número de regulamentação. Pode iniciar uma pesquisa na base de dados da FDA para encontrar o número de regulamentação de 7 dígitos cuja identificação corresponda ao uso pretendido do dispositivo em questão.
- O código de produto da FDA consiste em três (03) letras. As informações relativas à classificação do produto, à descrição da regulamentação e aos requisitos de Boas Práticas de Fabrico (GMP) podem ser localizadas utilizando este código.
- Seleção do tipo de submissão- O requerente pode escolher um dos três (03) tipos de submissão mencionados anteriormente. 510(k) Tradicional é para submissões iniciais, 510(k) Especial é para fabricantes de dispositivos médicos que pretendem submeter alterações a um dispositivo existente e 510(k) Abreviado pode ser escolhido quando o dispositivo cumpre normas de consenso voluntárias estabelecidas. No caso de um 510(k) Abreviado, o requerente deve basear-se nos documentos de orientação da FDA.
- Identificação do dispositivo predicado- Um fabricante de dispositivos médicos precisa de provar que o dispositivo que pretende comercializar tem o mesmo uso pretendido e as mesmas características técnicas do dispositivo legalmente comercializado, também conhecido como dispositivo predicado. Se existirem quaisquer diferenças nas características técnicas, o requerente deve provar que não existem preocupações de segurança e eficácia associadas a essa diferença.
Passo 2 - Preparação do ficheiro 510(k)
O passo seguinte consiste em preparar o ficheiro 510(k), a orientação e as informações disponíveis no website da FDA. Inclui a lista de verificação de aceitação para os três (03) tipos de programas 510(k) e um microsite intitulado Conteúdo para 510(k), que inclui informações relativas a declarações de indicações de uso, comparação de equivalência substancial e proposta de rotulagem, entre outras informações úteis.
Etapas do processo de submissão 510(k)
Passo 3 - Pagamento da taxa de avaliação da FDA
Todos os tipos de submissões 510(k) estão sujeitos à taxa de utilizador. Para o ano fiscal de 2023, a taxa padrão para o 510(k) é de 19.870 USD. Para as empresas certificadas pelo Centro de Diagnóstico e Saúde Radiológica (CDRH), também conhecidas como pequenas empresas, a taxa é de 4.967 USD. A taxa está sujeita a alteração no próximo ano fiscal.
Passo 4 - Submissão da submissão 510(k)
O requerente pode enviar uma cópia eletrónica (eCopy) ou uma submissão de pré-comercialização do Modelo e Recursos de Submissão Eletrónica (eSTAR) através do portal do CDRH.
A partir de 1 de outubro de 2023, todas as submissões 510(k), exceto as isentas de acordo com a orientação final, devem ser submetidas como submissões eletrónicas utilizando o eSTAR.
Após a submissão do 510(k), é atribuído um número de controlo exclusivo, conhecido como "número 510(k)" ou "número K". A FDA realiza duas verificações de validação: uma para verificar se a taxa de utilizador adequada foi paga e a segunda para verificar se foi fornecido um eCopy ou eSTAR válido.
- Até ao dia 07, a FDA envia uma carta de acusação de receção caso a taxa de utilizador adequada tenha sido paga e sejam fornecidos um eCopy ou eSTAR válidos. Caso contrário, a FDA envia uma carta de suspensão por questões pendentes.
- Até ao dia 15, a FDA realiza uma revisão de aceitação. A FDA informa o requerente se o 510(k) for aceites para revisão de substância ou se for colocado em retenção de Recusa de Aceitação (RTA).
- Até ao dia 60, a FDA realiza uma revisão de substância. A FDA comunica através de
interação de substância para informar que a FDA prosseguirá com uma revisão interativa ou que o 510(k) será suspenso e serão solicitadas informações adicionais.
Passo 5 - Aprovação da FDA e Listagem na Base de Dados 510(k) da FDA
O objetivo da FDA é anunciar a sua decisão ao abrigo das Alterações à Lei de Taxas de Utilizadores de Dispositivos Médicos (MDUFA) em 90 dias da FDA. Os dias da FDA são os dias de calendário entre a data em que o 510(k) foi recebido e a data de uma decisão da MDUFA, excluindo os dias em que a submissão esteve em pausa devido a um pedido de informação adicional. As decisões da MDUFA para submissões 510(k) incluem conclusões de substancialmente equivalente (SE) ou não substancialmente equivalente (NSE).
Quando uma decisão é tomada, a FDA emite uma carta de decisão para o submetedor por e-mail. Uma submissão 510(k) que recebe uma carta de decisão SE é considerada "aprovada." É então listada na base de dados 510(k) juntamente com as indicações para o uso do dispositivo médico e o resumo 510(k) ou a declaração 510(k) como anexos.
Pode concluir-se que um planeamento e uma execução cuidadosos através de documentação minuciosa e uma compreensão profunda do ambiente regulamentar são cruciais para uma submissão 510(k) bem-sucedida à FDA.
Para obter assistência com o processo de submissão 510(k) do seu dispositivo médico, pode escrever-nos para sales@freyrsoltions.com ou agendar uma chamada com os nossos especialistas, que o podem ajudar a navegar pelos procedimentos. Mantenha-se informado. Mantenha-se em conformidade.









