

5 min de leitura
O software de dispositivos médicos na Coreia do Sul é utilizado para diagnosticar, tratar e monitorizar doentes no sistema de saúde moderno. Compreende tanto software incorporado que está integrado em dispositivos médicos como software autónomo que pode ser utilizado em computadores, dispositivos móveis e serviços baseados na web. O Ministério da Segurança de Alimentos e Medicamentos (MFDS) da Coreia do Sul é responsável por regulamentar o software de dispositivos médicos e garantir a sua segurança e eficácia. A 05 de julho de 2023, o MFDS estabeleceu critérios para a aprovação e inspeção de software de dispositivos médicos; estes regulamentos fornecem uma estrutura que os requerentes particulares podem seguir ao submeter software para aprovação ou revisão.
Os regulamentos abordam uma variedade de temas, incluindo o âmbito da aplicação, os requisitos de documentação técnica e os relatórios de verificação de conformidade. Existem normas e orientações internacionais aplicáveis ao software de dispositivos médicos, para além das orientações da MFDS, tais como a norma 62304 da Comissão Electrotécnica Internacional (IEC) relativa aos processos do ciclo de vida do software e as orientações da Food and Drug Administration dos Estados Unidos (US FDA) sobre aplicações médicas móveis.
Plano de Desenvolvimento de Software e Análise de Requisitos
- O Plano de Desenvolvimento de Software descreve a abordagem global ao desenvolvimento de software, incluindo especificações, métodos e ferramentas de desenvolvimento. Também abrange a verificação, a gestão de risco de dispositivos médicos, a gestão de configuração e a documentação.
- A Análise de Requisitos estabelece os requisitos do software de dispositivos médicos, incluindo medidas de controlo de risco e métodos de verificação. Ao planear e analisar cuidadosamente o processo de desenvolvimento de software, os programadores podem garantir que o software resultante cumpre os padrões necessários de segurança e eficácia.
- O Relatório de Verificação da Conformidade do Software inclui um resumo do plano de desenvolvimento de software, o número de controlo de documentos do fabricante e uma visão geral da análise de requisitos. Ao aderir a estas orientações, o software de dispositivos médicos pode ser desenvolvido com confiança, sabendo que foi submetido a testes rigorosos e cumpre os padrões necessários de segurança e eficácia.
Verificação e Validação de Software de Dispositivos Médicos
- A Verificação de Software de Dispositivos Médicos garante que o software cumpre os requisitos especificados.
- A Validação de Software de Dispositivos Médicos garante que o software satisfaz as necessidades do utilizador e a(s) utilização(ões) pretendida(s).
- O Relatório de Verificação e Validação de Software de Dispositivos Médicos descreve o processo de verificação e validação, incluindo o nome do produto, a revisão e os nomes dos indivíduos que examinaram e aprovaram o relatório. O relatório pode variar, dependendo das características do software, mas deve incluir uma descrição do software, os métodos de verificação e validação utilizados e os resultados dos testes.
Ambiente Operacional e Software de Origem Desconhecida (SOUP)
- Se o software depender de um determinado hardware, como no caso de software incorporado, o documento técnico deve descrever as especificações do hardware.
- No entanto, se o software for autónomo e desenvolvido para funcionar num hardware de uso geral, o ambiente operativo deve ser descrito na matéria-prima. Isto inclui as especificações mínimas recomendadas, como o Microsoft Windows 10 ou superior.
- Além disso, se o software de dispositivo médico incluir Software of Unknown Provenance (SOUP) comercial, deve ser criado um ambiente operativo para garantir o correto funcionamento. Ao descrever cuidadosamente o ambiente operativo e ao tratar qualquer SOUP, os programadores podem assegurar que o software do seu dispositivo médico é seguro e eficaz para a utilização pretendida.
Gestão de Riscos de Dispositivos Médicos e Requisitos de Documentação
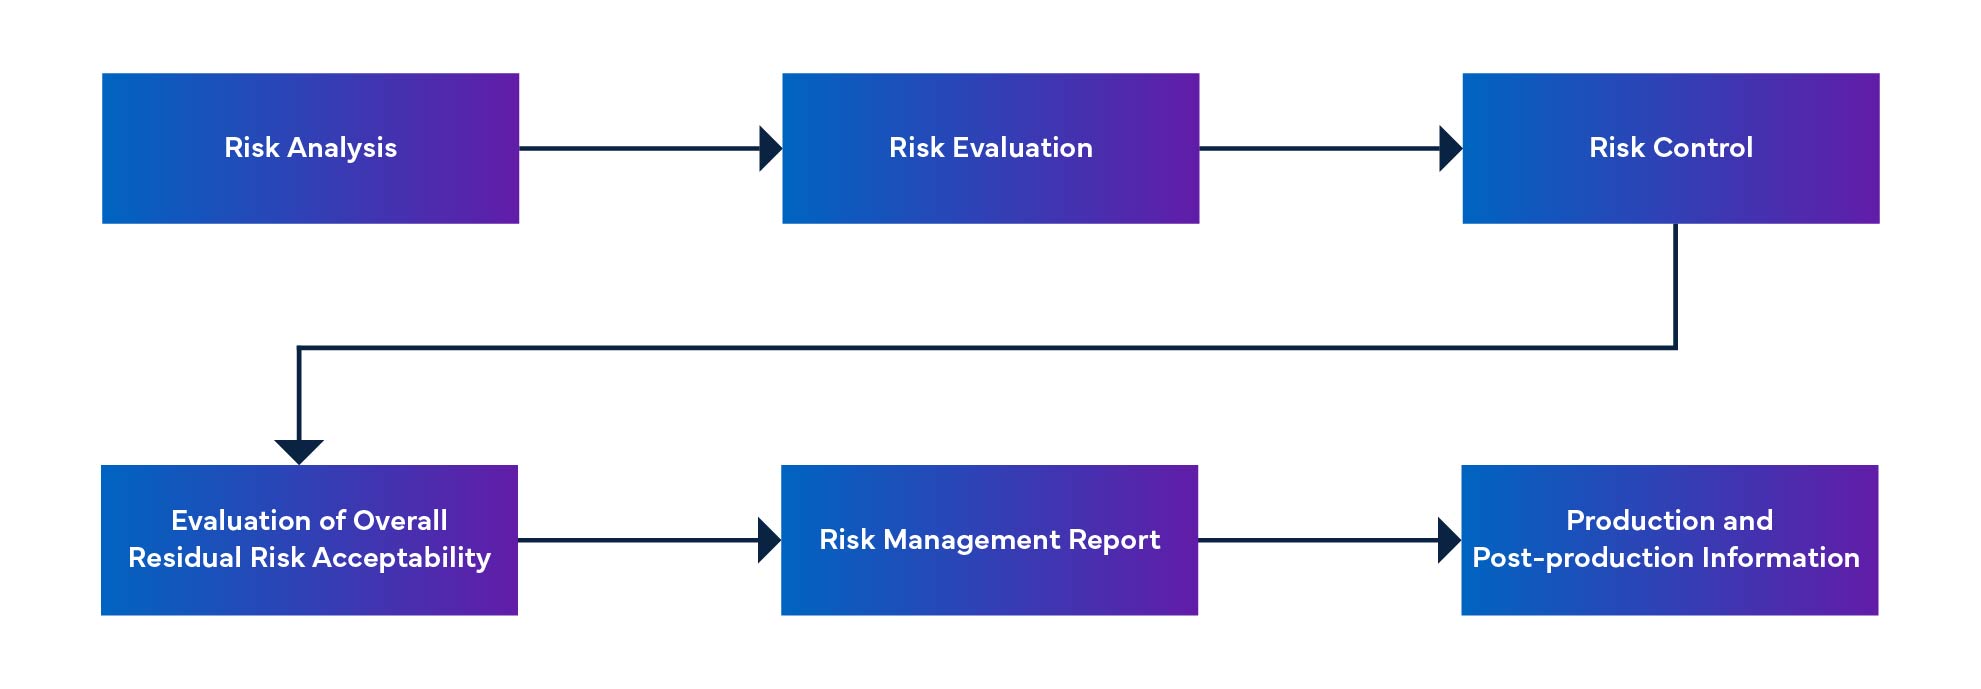
- O processo de gestão de risco de software como dispositivo médico inclui a identificação de situações perigosas, o estabelecimento de medidas de controlo de risco, a verificação dessas medidas e a gestão de alterações de software.
- O documento de gestão de riscos de software MFDS-RM fornece informações sobre a gestão de riscos de software.
- Além disso, os requisitos de documentação são essenciais para garantir que o software cumpre as normas necessárias de segurança e eficácia.
- O plano de desenvolvimento de software, a análise de requisitos de software do dispositivo médico e os relatórios de verificação e validação de software devem ser incluídos na documentação.
- O Relatório de Verificação de Conformidade do Software descreve os requisitos de documentação; inclui também uma síntese dos documentos aplicáveis e o número de controlo de documentos do fabricante.
Figura 1: Processo de Gestão de Riscos de Dispositivos Médicos
Anomalias não resolvidas e ações corretivas para o software SaMD
- O documento MFDS-PR (Software Problem Resolution) descreve o processo de resolução de problemas de software, que inclui a comunicação, análise, implementação e verificação de problemas.
- O documento inclui igualmente uma lista de problemas por resolver, erros, defeitos e anomalias, bem como uma avaliação do risco residual para o sistema de software.
- As ações corretivas tomadas para resolver estas questões devem ser documentadas no plano de manutenção de software, que é estabelecido de acordo com o processo de manutenção de software.
- O documento de manutenção da MFDS fornece informações sobre a manutenção de software SaMD e a resolução de problemas.
Requisitos de revisão de documentos técnicos e submissão para software SaMD
Os principais documentos de revisão durante o processo de revisão são os dados de desempenho, o relatório de confirmação de conformidade e os dados de verificação e validação do software do dispositivo médico, a Especificação de Design de Software (SDS), a Declaração de Requisitos de Software (SRS) do dispositivo médico e os relatórios de verificação e validação. O Relatório de Confirmação de Conformidade e o Relatório de Verificação e Validação de Software do Dispositivo Médico devem ser submetidos.
Gestão de Riscos de Software de Dispositivos Médicos
- Identificar potenciais perigos associados ao software e à respetiva utilização.
- Avaliar a gravidade dos riscos associados a estes perigos.
- Implementar medidas de controlo de riscos para minimizar a probabilidade de danos.
- Monitorizar e rever a eficácia destas medidas de controlo de riscos.
- Documentar todas as atividades e decisões de gestão de riscos do dispositivo médico.
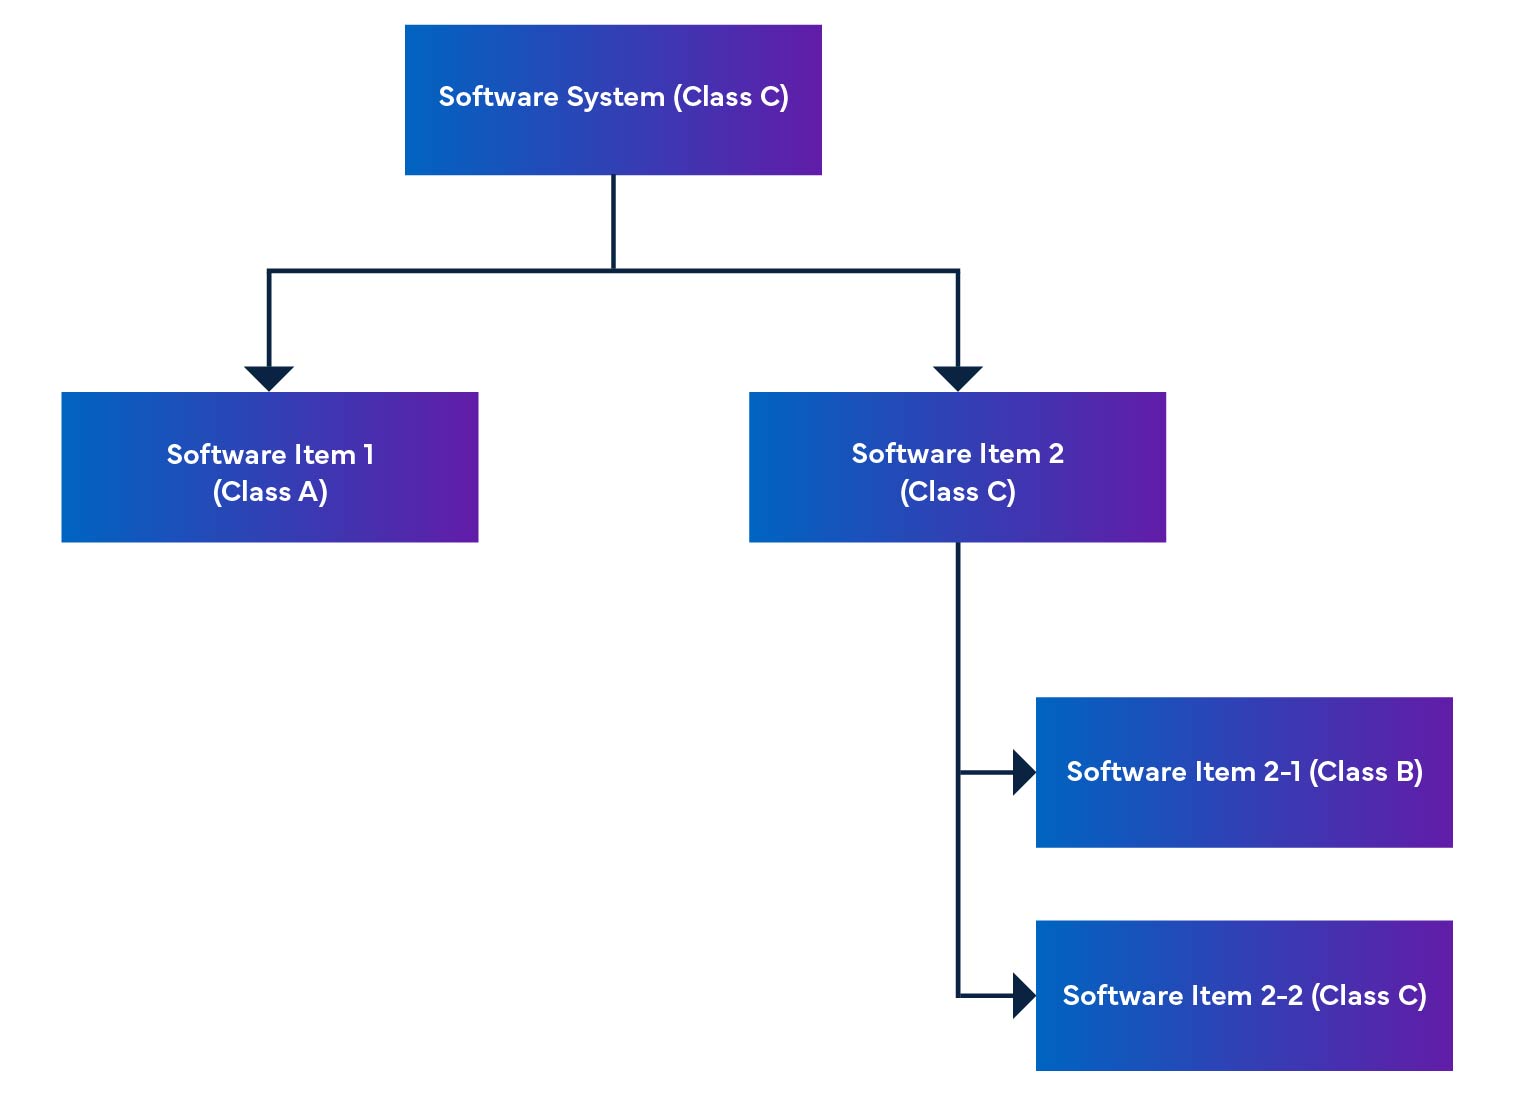
Num sistema de software, os itens de software são divididos em partes mais pequenas, incluindo itens de software detalhados. Quando um item já não pode ser dividido mais, é chamado de unidade. O sistema permite a divisão até ao nível da unidade, ajudando a determinar o nível de segurança de cada item de software. Ao juntar estes itens de software, conseguimos apurar o nível de segurança de todo o sistema de software.
Figura 2: Desagregação e Integração de Software de Dispositivos Médicos
O regulamento também menciona a classificação de segurança do software, que serve para identificar os riscos do software SaMD (ver Quadro 1).
Tabela 1: Definição de Classificação de Segurança
| Classificação | Definição da Classe de Segurança do Software de Dispositivos Médicos |
| Classe A | Sem possibilidade de lesão ou dano corporal. |
| Classe B | São prováveis lesões menos graves (ferimentos ligeiros). |
| Classe C | Possibilidade de lesões graves ou morte. |
Gestão de Configuração de Software
- Manutenção de documentação precisa e atualizada para todas as versões, alterações e atualizações de software.
- Garantia de que toda a documentação é devidamente revista e aprovada.
- Implementação de procedimentos para gerir as alterações de configuração de software.
- Registo de todas as atividades e decisões de gestão de configuração de software.
Manutenção de Software
- Testar e monitorizar regularmente o software para garantir que continua seguro e eficaz para o uso pretendido.
- Implementar procedimentos para resolver quaisquer problemas que possam surgir, incluindo a correção de erros e atualizações de software.
- Documentar todas as atividades e decisões relativas à manutenção de software.
Resolução de Problemas
- Identificar a causa raiz do problema.
- Implementar ações corretivas para resolver o problema.
- Documentar todo o processo de resolução de problemas para referência futura.
Ao seguir as orientações acima, os programadores podem garantir que quaisquer problemas com o seu software de dispositivos médicos são devidamente resolvidos e documentados, e que o software cumpre os requisitos necessários para aprovação ou avaliação.
Se for um fabricante de dispositivos médicos que pretende cumprir as normas de software de dispositivos médicos da Coreia do Sul, os especialistas regulamentares da Freyr podem orientá-lo através do complexo panorama regulamentar do país. Garantiremos que os seus dispositivos cumprem os regulamentos mais recentes de dispositivos médicos da Coreia do Sul para assegurar uma conformidade irrepreensível. Contacte-nos para saber mais!









