

4 min de leitura
O maior desafio que os programas de pesquisa e desenvolvimento (P&D) de dispositivos médicos inovadores enfrentam é equilibrar as evidências clínicas com o acesso precoce dos pacientes. Para resolver isso, um novo sistema de análise foi proposto no Japão para acelerar a liberação de dispositivos, mantendo a segurança e a eficácia. Isso beneficia pacientes afetados por doenças com risco de vida que carecem de tratamentos eficazes.
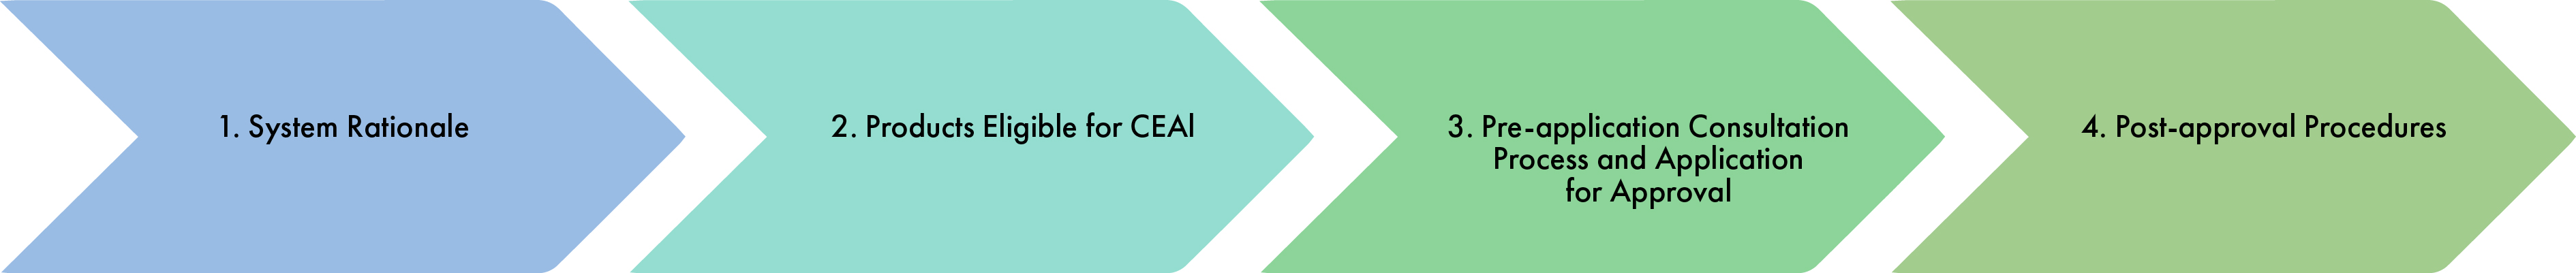
Em resposta, o Ministério da Saúde, Trabalho e Bem-Estar (MHLW) do Japão estabeleceu um sistema de Aprovação Antecipada Condicional (CEA). Este sistema visa minimizar os encargos associados aos estudos clínicos de pré-comercialização e fortalecer as atividades de Vigilância Pós-Comercialização (PMS). A Figura 1 abaixo destaca os quatro (04) principais passos que você precisa seguir no sistema CEA para dispositivos médicos inovadores.
Figura 1: Os Quatro (04) Principais Passos no Sistema CEA
Vamos agora analisar os passos em mais detalhes:
- Fundamentação do Sistema: O sistema visa acelerar o acesso dos pacientes a dispositivos médicos inovadores desenvolvidos para doenças com risco de vida sem terapias existentes. Ele se concentra em casos em que o desenvolvimento clínico de um dispositivo médico promissor e inovador encontra obstáculos.
A intenção é abordar as limitações dos dados clínicos de pré-aprovação monitorando o desempenho do produto no mundo real e identificando quaisquer riscos imprevistos que possam surgir após ele se tornar disponível ao público. Essa abordagem garante que medidas adequadas estejam em vigor para gerenciar e mitigar os riscos associados ao produto, mesmo que não fossem inicialmente aparentes durante os ensaios clínicos limitados realizados antes do CEA.
Antes de a submissão ser enviada para aprovação
| O Plano de Gestão de Risco pós-comercialização para Dispositivos Médicos (RMP) deve ser anexado à submissão. |
| O RMP descreve as atividades de gestão de risco pós-comercialização, tais como a recolha de dados e a medição com base em informações de segurança a incluir. | |
| O RMP deve ser elaborado em estreita cooperação com as sociedades acadêmicas relevantes ou entidades similares. | |
| Durante a análise de aprovação, a eficácia e a segurança do dispositivo médico são avaliadas com base em dados clínicos de pré-comercialização, assumindo que as atividades de gestão de risco descritas serão devidamente implementadas. | |
| Nota: Esta é uma representação simplificada e o processo real pode envolver considerações adicionais. | |
- Produtos elegíveis para CEA: A Tabela 1 abaixo apresenta a lista de produtos elegíveis para o regime de via rápida.
Tabela 1: Produtos elegíveis para CEA
|
|
|
|
|
2.2. Submissão da submissão ao abrigo do sistema
- Prepare um "Resumo de Elegibilidade para o Sistema de Aprovação Antecipada Condicionada com Condições para Dispositivos Médicos Inovadores" como apêndice da submissão principal.
- Submeta a submissão principal e o Resumo de Elegibilidade em conjunto à Agência de Produtos Farmacêuticos e Dispositivos Médicos (PMDA) antes de agendar uma consulta de pré-desenvolvimento do dispositivo médico.
- Durante a consulta, o MHLW e a PMDA avaliarão a elegibilidade do produto para o sistema.
2.3. Processo de análise do MHLW e da PMDA
- O MHLW e a PMDA analisam a elegibilidade do produto para o sistema com base nos cinco (05) critérios mencionados anteriormente. Podem ser solicitados materiais ou dados adicionais para facilitar o processo de análise.
- Se necessário, o MHLW envolve o "Grupo de Trabalho para a Introdução Acelerada de Dispositivos Médicos que Preenchem Áreas de Necessidade Médica Altamente não Satisfeita" para avaliar melhor a gravidade da(s) indicação(ões) proposta(s) e a disponibilidade de tratamentos alternativos.
- A decisão de elegibilidade será registada no relatório da consulta de pré-desenvolvimento do dispositivo médico.
- Se não for possível tomar uma decisão sobre a elegibilidade no prazo de trinta (30) dias úteis após a consulta presencial, o MHLW e a PMDA notificarão o requerente.
2.4. Elegibilidade sem consulta pré-desenvolvimento
Se o produto candidato for indicado para uma doença rara ou preencher uma área de alta necessidade médica não atendida, a determinação da elegibilidade do sistema pode ser feita sem a consulta pré-desenvolvimento de dispositivos médicos.
Nesses casos, os requerentes devem preparar um Resumo de Elegibilidade e consultar a Divisão de Avaliação de Dispositivos Médicos (MDED) no Ministério da Saúde, Trabalho e Bem-Estar (MHLW) antes de solicitar uma consulta pré-desenvolvimento de dispositivos médicos.
2.5. Considerações importantes para a descrição do resumo de elegibilidade:
| Requisito A | Resumo dos dados disponíveis, incluindo informações sobre o produto candidato, doença(s) alvo, características dos pacientes, tamanho da população de pacientes-alvo e fontes de dados de suporte. |
| Requisito B | Informações detalhadas sobre as terapias existentes, incluindo procedimentos, dispositivos médicos utilizados, dados de desempenho clínico e destaque para o desempenho superior do produto candidato. Inclusões adicionais - referências, diretrizes e materiais relevantes. Se produtos semelhantes estiverem a ser desenvolvidos no Japão, devem ser fornecidas descrições. |
| Requisito C |
|
| Requisito D |
|
| Requisito E |
|
| Outro Requisito | Se o produto candidato em desenvolvimento for considerado um dispositivo médico indicado para uma doença rara ou que atenda a uma área de alta necessidade médica não atendida, essa designação deve ser incluída no campo de notas. |
Assim, o plano de aprovação acelerada do Japão oferece um processo de aprovação otimizado e acelerado para dispositivos médicos inovadores e busca fornecer acesso precoce aos pacientes, garantindo a segurança e a eficácia. Este programa aborda os desafios enfrentados pelos programas de P&D em termos de equilibrar a necessidade de evidências clínicas com a disponibilidade oportuna de tratamentos que salvam vidas.
Para navegar pelo plano de aprovação acelerada e obter a aprovação de seus dispositivos médicos por meio dele, Entre em contato com a Freyr. Aproveite esta oportunidade para levar seus dispositivos médicos inovadores aos pacientes que precisam. Mantenha-se informado! Mantenha-se em conformidade!









