

2 min de leitura
Um 510(k) ou notificação pré-comercialização é uma submissão feita à Administração de Alimentos e Medicamentos dos Estados Unidos (US FDA) para demonstrar que o dispositivo a ser comercializado é seguro e eficaz, ou seja, substancialmente equivalente a um dispositivo legalmente comercializado ou a um dispositivo predicado. Os seguintes são os três (03) tipos de 510(k) que um fabricante de dispositivos médicos pode submeter:
- Tradicional
- Abreviado
- 510(k) Especial
Neste blog, examinaremos os casos em que a sua submissão se qualifica para o segundo tipo, um 510(k) abreviado, de acordo com os requisitos da US FDA.
Um 510(k) abreviado é utilizado para demonstrar equivalência substancial a uma norma reconhecida, controlo especial ou orientação utilizando uma Declaração de Conformidade (DoC). Numa submissão abreviada, os fabricantes demonstram equivalência substancial a normas reconhecidas com base na utilização de documentos de orientação ou DoCs, em vez de um dispositivo de comparação, para facilitar a análise da US FDA. Abaixo encontra-se o fluxograma para determinar a equivalência substancial para uma submissão de 510(k) abreviado.
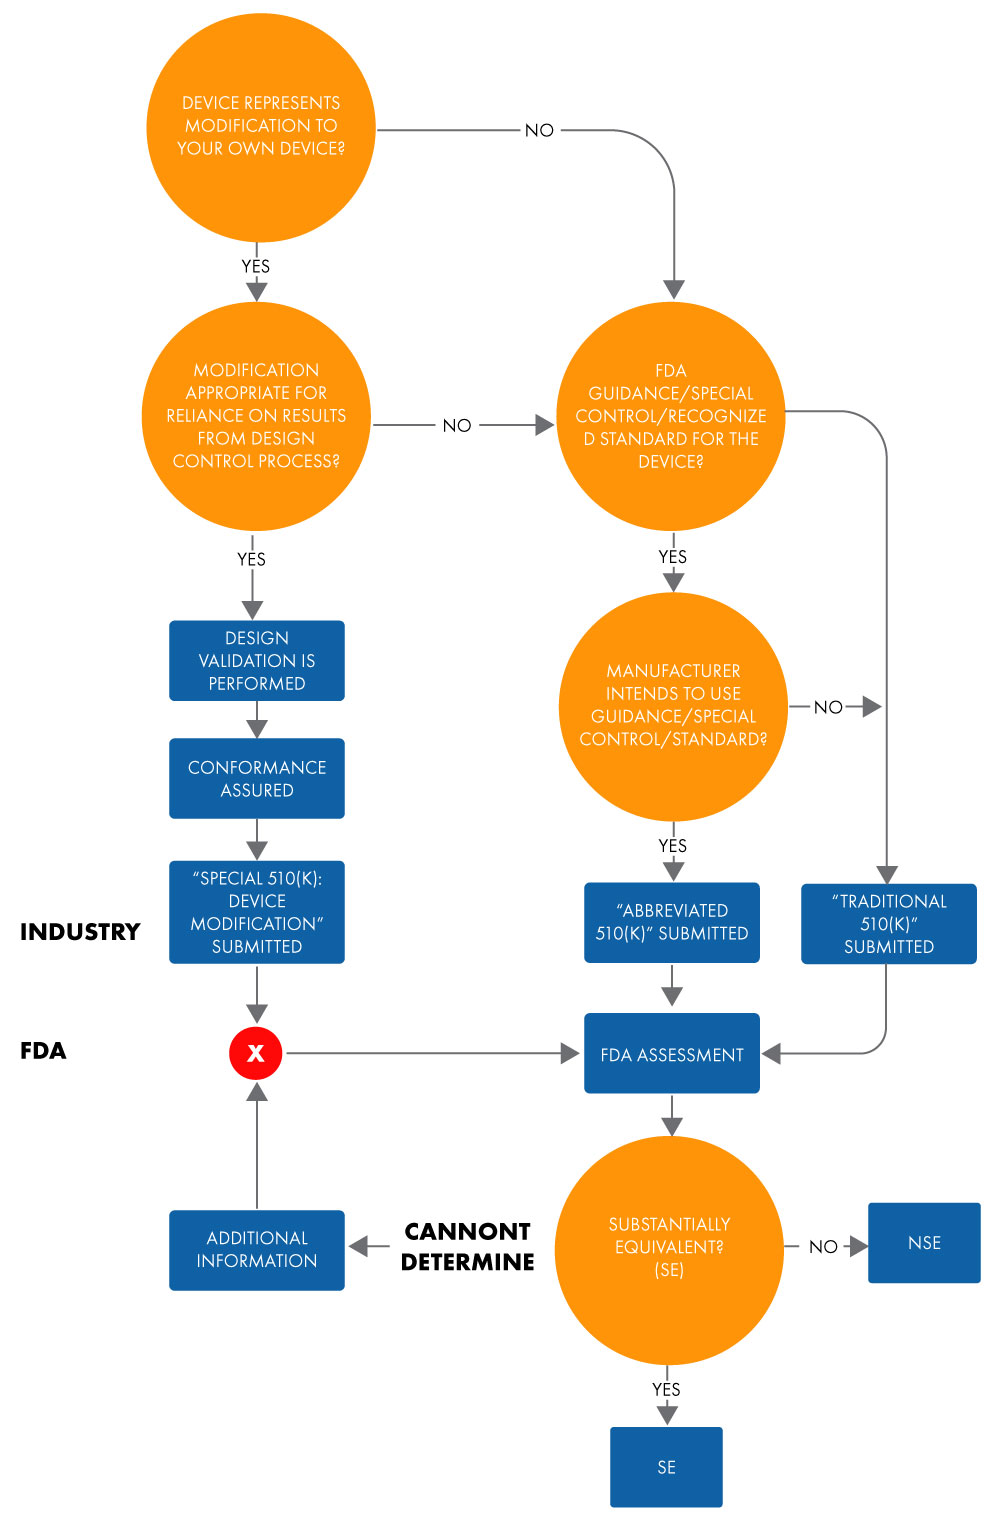
Figura 1: Intenção de Comercializar o Dispositivo Através de 510(k)
O termo "abreviado" sugere que este tipo de processo de aprovação 510(k) é mais curto. No entanto, isto não é totalmente verdade. Demora tanto tempo quanto uma aprovação 510(k) tradicional. O mesmo se aplica à documentação e aos custos. Além disso, o formato para ambos os 510(k), tradicional e abreviado, é semelhante em termos de capítulos e estrutura.
Ao submeter um 510(k) abreviado, deve basear-se nos elementos identificados no 21 CFR 807.87 (submissões de 510[k] tradicional). Pode optar por submeter um 510(k) abreviado quando a submissão se baseia no seguinte:
- Documento(s) de Orientação da FDA: Ao submeter um 510(k) abreviado, deve incluir um relatório sumário que descreva a adesão ao documento de orientação relevante e como este foi utilizado durante o desenvolvimento e os testes do dispositivo.
- Demonstração de Conformidade com Controlos Especiais para o Tipo de Dispositivo: Deve cumprir controlos especiais, tais como normas de desempenho, Vigilância Pós-Comercialização (PMS), registos de pacientes, desenvolvimento e divulgação de diretrizes, recomendações, etc., que forneçam uma garantia razoável da segurança e eficácia do dispositivo. Uma submissão de 510(k) abreviado que se baseie em controlos especiais deve incluir o seguinte: um relatório sumário que descreva a adesão aos controlos especiais e como estes foram utilizados durante o desenvolvimento e os testes do dispositivo.
- De que forma o controlo especial foi utilizado para tratar um risco ou problema específico.
- Informações que descrevam quaisquer desvios em relação aos controlos específicos e as tentativas do fabricante para cumpri-los.
- Norma(s) de Consenso Voluntário: É obrigado a fornecer uma DoC para a norma reconhecida para uma submissão de 510(k) abreviado que se baseie nela. Uma DoC deve incluir o seguinte:
- O nome e o endereço do requerente/patrocinador responsável pela DoC.
- Detalhes de identificação do produto/dispositivo, incluindo códigos de produto, nome comercial do dispositivo, número de modelo e quaisquer outros dados exclusivos de identificação do produto específicos para a DoC em questão.
- Uma declaração de conformidade.
- Uma lista de normas às quais a DoC é aplicável, incluindo a(s) opção(ões) selecionada(s) para cada norma, se houver.
- O número de reconhecimento da US FDA para cada norma.
- A data e o local de emissão da DoC.
- A assinatura, o nome impresso e a função do patrocinador responsável pela DoC.
- Quaisquer limitações à validade da DoC (por exemplo, durante quanto tempo a declaração é válida, o que foi testado, concessões feitas em relação aos resultados dos testes, etc.)
Em conclusão, um 510(k) abreviado é uma forma útil para os fabricantes de dispositivos demonstrarem equivalência substancial a normas reconhecidas ou controlos especiais utilizando uma DoC. Para se qualificarem para um 510(k) abreviado, os fabricantes de dispositivos devem fornecer um relatório sumário que explique a sua adesão aos documentos de orientação relevantes, demonstrar a conformidade com os controlos especiais e fornecer DoCs para as normas reconhecidas. No entanto, é importante notar que o processo de aprovação, a documentação e o custo de um 510(k) abreviado são semelhantes aos de um 510(k) tradicional.
O seu dispositivo médico qualifica-se para uma submissão de 510(k) abreviado? Para obter assistência no preenchimento da sua submissão de 510(k) abreviado, contacte o nosso especialista em Assuntos Regulamentares. Mantenha-se informado! Mantenha-se em conformidade!









