

3 min de leitura
O protocolo de validação é definido como um plano documentado para testar um dispositivo médico, a fim de confirmar que o processo de produção usado para fabricar o produto atende aos requisitos específicos do usuário, técnicos e regulatórios. Isso inclui uma revisão das variáveis do processo e limitações operacionais, bem como a análise dos resultados dos testes sob condições reais de uso.
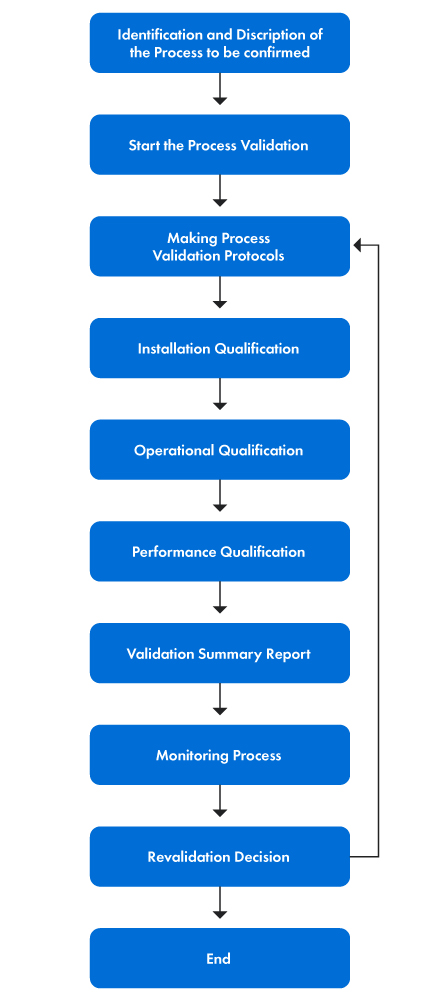
O processo de validação envolve várias ações práticas. Os passos são explicados da seguinte forma:
- Primeiro, a equipa de validação é formada e a cada membro são atribuídas funções e responsabilidades específicas. O objetivo da validação de processos é apresentar uma declaração clara dos objetivos de validação e definir o âmbito das atividades de validação, especificando os aspetos do dispositivo médico que estão a ser validados. De seguida, a equipa compreende os princípios subjacentes ao processo para identificar parâmetros específicos e os resultados desejados.
- Em segundo lugar, são estabelecidos os critérios de avaliação e aceitação, juntamente com a seleção de métodos de teste, ferramentas e técnicas de análise estatística adequados. Após isto, são redigidos os protocolos de validação de processos e implementadas a Qualificação de Instalação (IQ), a Qualificação Operacional (OQ) e a Qualificação de Desempenho (PQ).
- Por fim, são determinados os controlos de processos em curso e as medidas de monitorização para garantir a validação contínua do processo. Sempre que necessário, é realizada uma revalidação para manter a precisão e a eficácia do processo de validação.
A Figura 1 abaixo apresenta uma representação passo a passo do processo de validação.
Figura 1: As Etapas do Processo de Validação
PVP
Devido à vasta gama de volumes de produção e complexidades de fabrico, existem várias abordagens para realizar a validação de processos. No entanto, os regulamentos da United States Food and Drug Administration (USFDA) e a ISO 13485 fornecem sugestões limitadas sobre métodos específicos. Ainda assim, uma fonte amplamente reconhecida e autorizada para a validação de processos de dispositivos médicos é um documento de orientação da Global Harmonization Task Force (GHTF), agora designada por International Medical Device Regulators Forum (IMDRF), publicado em 2004. Continua a ser a principal referência, mesmo no site oficial da USFDA.
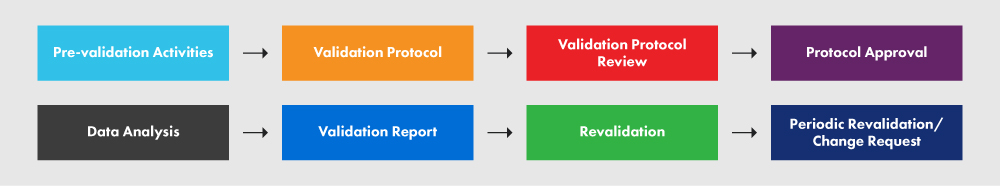
De acordo com o documento de orientação, é formada uma equipa de validação para criar um Plano de Validação de Processos (PVP) detalhado. Os protocolos de validação de processos incluem um esquema detalhado sobre como implementar a IQ, OQ, PQ e a revalidação. O PVP deve conter os seguintes elementos:
- Definição do dispositivo e determinação da abordagem de validação.
- Identificação dos elementos que requerem validação.
- Realização de atividades no local designado.
- Delimitação do âmbito da documentação.
- Criação de um cronograma para as atividades de validação.
- Desenvolvimento de um cronograma geral principal.
- Manutenção de uma lista abrangente e de referências a validações internas e externas que tenham sido realizadas.
O protocolo de validação é redigido antes de realizar as atividades de validação. Deve ser preparado pela equipa de validação e aprovado pelo departamento competente. O objetivo de um protocolo de validação é definir os guiões de teste que devem ser seguidos para garantir que os processos e equipamentos estão prontos para fabricar produtos de dispositivos médicos seguros e eficazes.
Um relatório analítico que contém informações juntamente com a análise necessária, explicações e recomendações faz parte do protocolo de validação. Estes registos são posteriormente revistos para garantir que os seguintes dois (02) critérios são cumpridos:
- Cumprimento das normas regulamentares.
- Todos os registos e dados gerados são revistos quanto aos resultados, adequação e integridade.
A Figura 2 abaixo representa o PVP e os vários processos nele envolvidos.
Figura 2: O PVP e os respetivos Requisitos
Um protocolo redigido adequadamente fornece diretrizes, políticas e procedimentos claros a serem seguidos durante a validação do processo. Ele abrange aspetos como instalações, equipamentos, métodos e formação. O protocolo especifica os parâmetros e limites do processo, bem como os passos essenciais para a execução bem-sucedida do projeto de validação de processos. Embora a estrutura seguinte não englobe todos os elementos necessários no seu protocolo, oferece uma visão geral do nível de detalhe exigido. Recomendamos vivamente que siga o documento de orientação para compreender melhor o processo.
- Página de Título
- Produtos a Abranger
- Equipamento/Processo a Validar
- Geral
- Objetivos
- Documentos de Referência
- Plano de Validação
- IQ
- OQ
- PQ
- Equipamento de Medição/Teste e Calibração
- Manutenção de Equipamentos
- Revalidação
- Página de Aprovação/Assinatura da Equipa de Validação
A gestão de operações desempenha um papel fundamental na manutenção do desempenho ideal, monitorizando indicadores-chave, revendo métodos e procedimentos de trabalho e tomando medidas imediatas sempre que surgem problemas. Nos casos em que existam problemas, poderá ser necessário revalidar um processo parcial ou totalmente. De acordo com a Secção 820.75(c) do Regulamento do Sistema de Qualidade (QSR) da USFDA, a revalidação de processos deve ser considerada nestas circunstâncias: “Quando ocorrem alterações ou desvios no processo, o fabricante deve rever, avaliar e realizar a revalidação conforme apropriado. Estas atividades devem ser documentadas.”
Os possíveis motivos para a revalidação de processos incluem modificações em especificações, métodos, procedimentos, software, designs, componentes principais, escala de lotes, alterações de localização, mudanças de equipamento e afins. Além disso, a implementação de Ações Corretivas e Preventivas (CAPA) também pode servir como motivo para a revalidação de processos. Os principais motivos para a revalidação são os seguintes:
- Alterações efetuadas no processo.
- Tendência negativa na qualidade, deterioração repentina da qualidade ou um aumento nas reclamações de clientes.
- Expansão significativa da capacidade da linha.
- Alterações no design.
- Alterações na embalagem do produto.
- Transferência de um processo para outra instalação.
- Alterações no processo de submissão.
Para saber mais sobre os protocolos de validação e a respetiva importância no fabrico de dispositivos médicos, consulte-nos Mantenha-se informado! Mantenha-se em conformidade!









