

2 min de leitura
Um "dispositivo equivalente" é um dispositivo médico previamente aprovado pela US Food and Drug Administration (US FDA) e já presente no mercado, que serve como ponto de referência para novos dispositivos médicos que procuram aprovação através do processo de autorização 510(k) da FDA.
O dispositivo em questão deve demonstrar ser pelo menos tão seguro e eficaz quanto o dispositivo equivalente em termos de uso pretendido e características tecnológicas. Esta comparação é conhecida como determinação de "equivalência substancial".
Um novo dispositivo não precisa de ser idêntico ao dispositivo de referência para ser substancialmente equivalente ao mesmo.
Como Identificar um Dispositivo de Referência?
A base de dados da FDA fornece um código de produto de três letras para cada classificação de dispositivo. A base de dados 510(k) da FDA contém informações sobre todos os dispositivos aprovados através do processo 510(k). Assim que tiver o código de produto de três letras, pode obter uma lista de todos os produtos, de todas as empresas e do nome comercial de cada concorrente ou potencial concorrente que pretenda analisar. Pode então efetuar uma análise aprofundada e uma comparação para restringir a escolha de um dispositivo de referência.
Abaixo encontra-se um fluxograma que ilustra o processo de identificação e seleção de um dispositivo de referência.
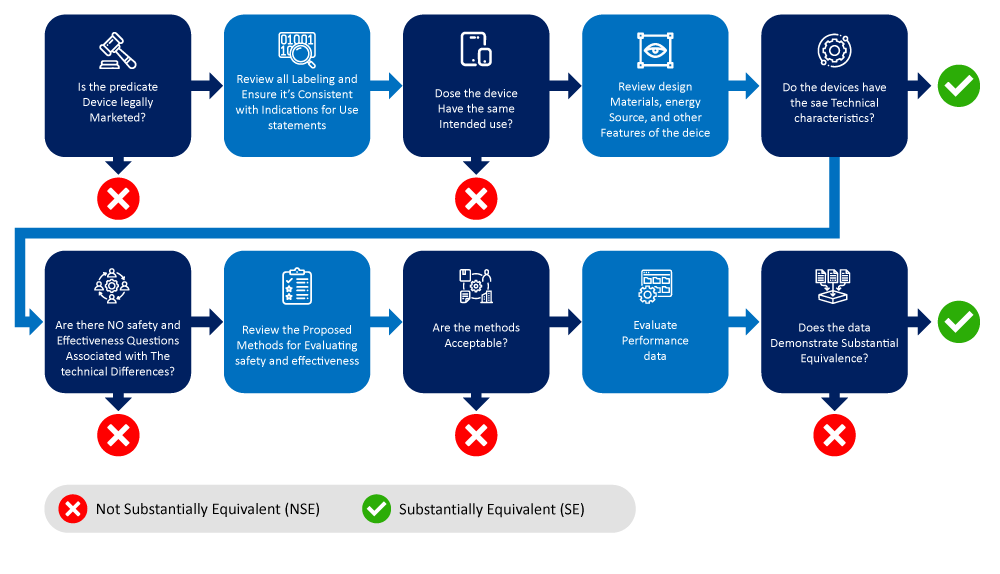
Fatores a Considerar ao Determinar o(s) Dispositivo(s) de Referência
- Utilização prevista: A utilização prevista do dispositivo de referência deve ser semelhante à do novo dispositivo. Por exemplo, se o novo dispositivo se destina a ser utilizado para monitorização cardíaca, o dispositivo de referência também deve ser um dispositivo de monitorização cardíaca.
- Características tecnológicas: O dispositivo de referência deve ser idêntico ao novo dispositivo em termos de características tecnológicas. Por exemplo, o design, os materiais utilizados e o método de funcionamento devem ser semelhantes.
- Biocompatibilidade: As avaliações da biocompatibilidade de um dispositivo médico ou componente não devem limitar-se às matérias-primas utilizadas no dispositivo e no processo de fabrico, devendo também ser considerados produtos químicos adicionais. No entanto, este fator não se aplica aos IVDs.
- Tecnologia mais recente: O dispositivo de referência não deve estar desatualizado e deve representar a tecnologia médica mais recente.
O dispositivo de referência é um fator determinante para saber se um novo dispositivo médico pode ser introduzido no mercado através da via 510(k). Escolher o dispositivo de referência errado pode resultar num processo de aprovação de Assuntos Regulamentares mais dispendioso e demorado, enquanto escolher o dispositivo certo pode ajudar a reduzir o custo e o tempo necessários para colocar um novo dispositivo médico no mercado. Se o dispositivo de referência não for adequado, poderá causar atrasos e despesas adicionais.
Para obter assistência com o processo de submissão 510(k) do seu dispositivo médico, agende uma chamada com os especialistas em Assuntos Regulamentares da Freyr, que o podem ajudar a orientar-se nos procedimentos. Mantenha-se informado. Mantenha-se em conformidade.









