

2 min de leitura
Com a visão de rastreabilidade global de dispositivos, o Ministério da Segurança de Alimentos e Medicamentos (MFDS) da Coreia do Sul sugeriu/mandatou um novo requisito regulamentar para a incorporação do sistema de Identificação Única de Dispositivos (UDI) em dispositivos médicos. O registo de dispositivos médicos e a UDI são procedimentos integrados, sendo a UDI um pré-requisito para a introdução de dispositivos médicos no mercado coreano. Para garantir a segurança do paciente, o MFDS introduziu o Sistema Integrado de Informação sobre Dispositivos Médicos (IMDIS) em 2016, uma plataforma para regular a rastreabilidade de dispositivos médicos na Coreia do Sul.
De acordo com o Artigo 2 da Lei de Dispositivos Médicos que especifica os regulamentos de UDI para dispositivos médicos, um sistema UDI inclui os números e códigos de barras indicados no recipiente e na embalagem, etc., de dispositivos médicos num sistema padronizado para os identificar e gerir de forma completa e eficaz. O MFDS espera que os fabricantes registem a informação na plataforma IMDIS. O IMDIS é utilizado para ligar eletronicamente o sistema de informação relacionado com dispositivos médicos.
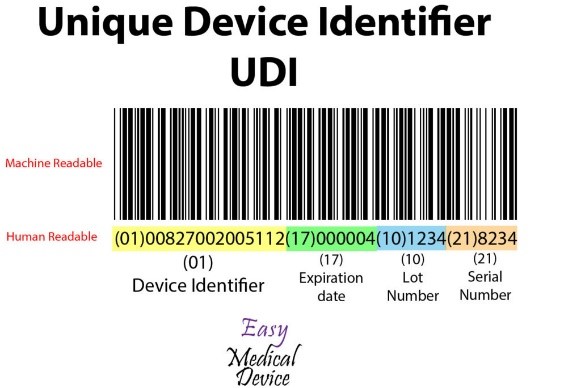
Fonte: Easy Medical Device
O UDI consiste num código de barras legível por máquina que inclui:
- Identificador do Dispositivo - uma combinação de números ou letras gerada exclusivamente para cada produto no UDI
- Identificador do Produto - uma combinação de números ou letras gerada pela unidade de produção no UDI. Inclui o número de fabricação (lote, número de série), data de produção e as informações sobre a versão do produto
Prazos para Incorporar os Requisitos de UDI na Embalagem de Dispositivos Médicos:
Como parte da revisão da Lei de Dispositivos Médicos em 2016, o IMDIS foi introduzido para compreender e realizar o rastreamento sistemático de dispositivos. Após a aplicação bem-sucedida da plataforma IMDIS, a incorporação do UDI na embalagem foi realizada de forma faseada, tornando o UDI obrigatório conforme mostrado na imagem abaixo.
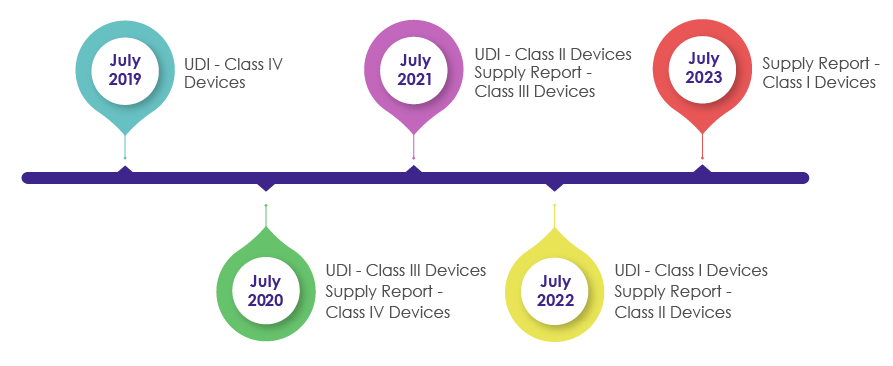
O MFDS exige que fabricantes, fornecedores e distribuidores de dispositivos médicos registrem os dados dos dispositivos fornecidos e forneçam as informações de suprimento (que incluem fornecedor, número do lote, unidade de embalagem, quantidade, data, preço unitário por preço de venda) no relatório de suprimento no UDI.
Processo de Geração de um UDI:
Os fabricantes ou importadores de dispositivos médicos devem atribuir um UDI aos seus dispositivos por nome de modelo e unidade de embalagem nos termos do Artigo 3(2) antes de enviar dispositivos médicos permitidos, certificados ou notificados. Quando o UDI estiver marcado como um código de barras, o Sistema de Padrões Internacionais GS1 deve ser usado. Para o UDI-DI, deve ser utilizado um código de Número Global de Item Comercial (GTIN), enquanto para o UDI-PI, devem ser utilizados os Identificadores de Aplicação GS1 (AI).
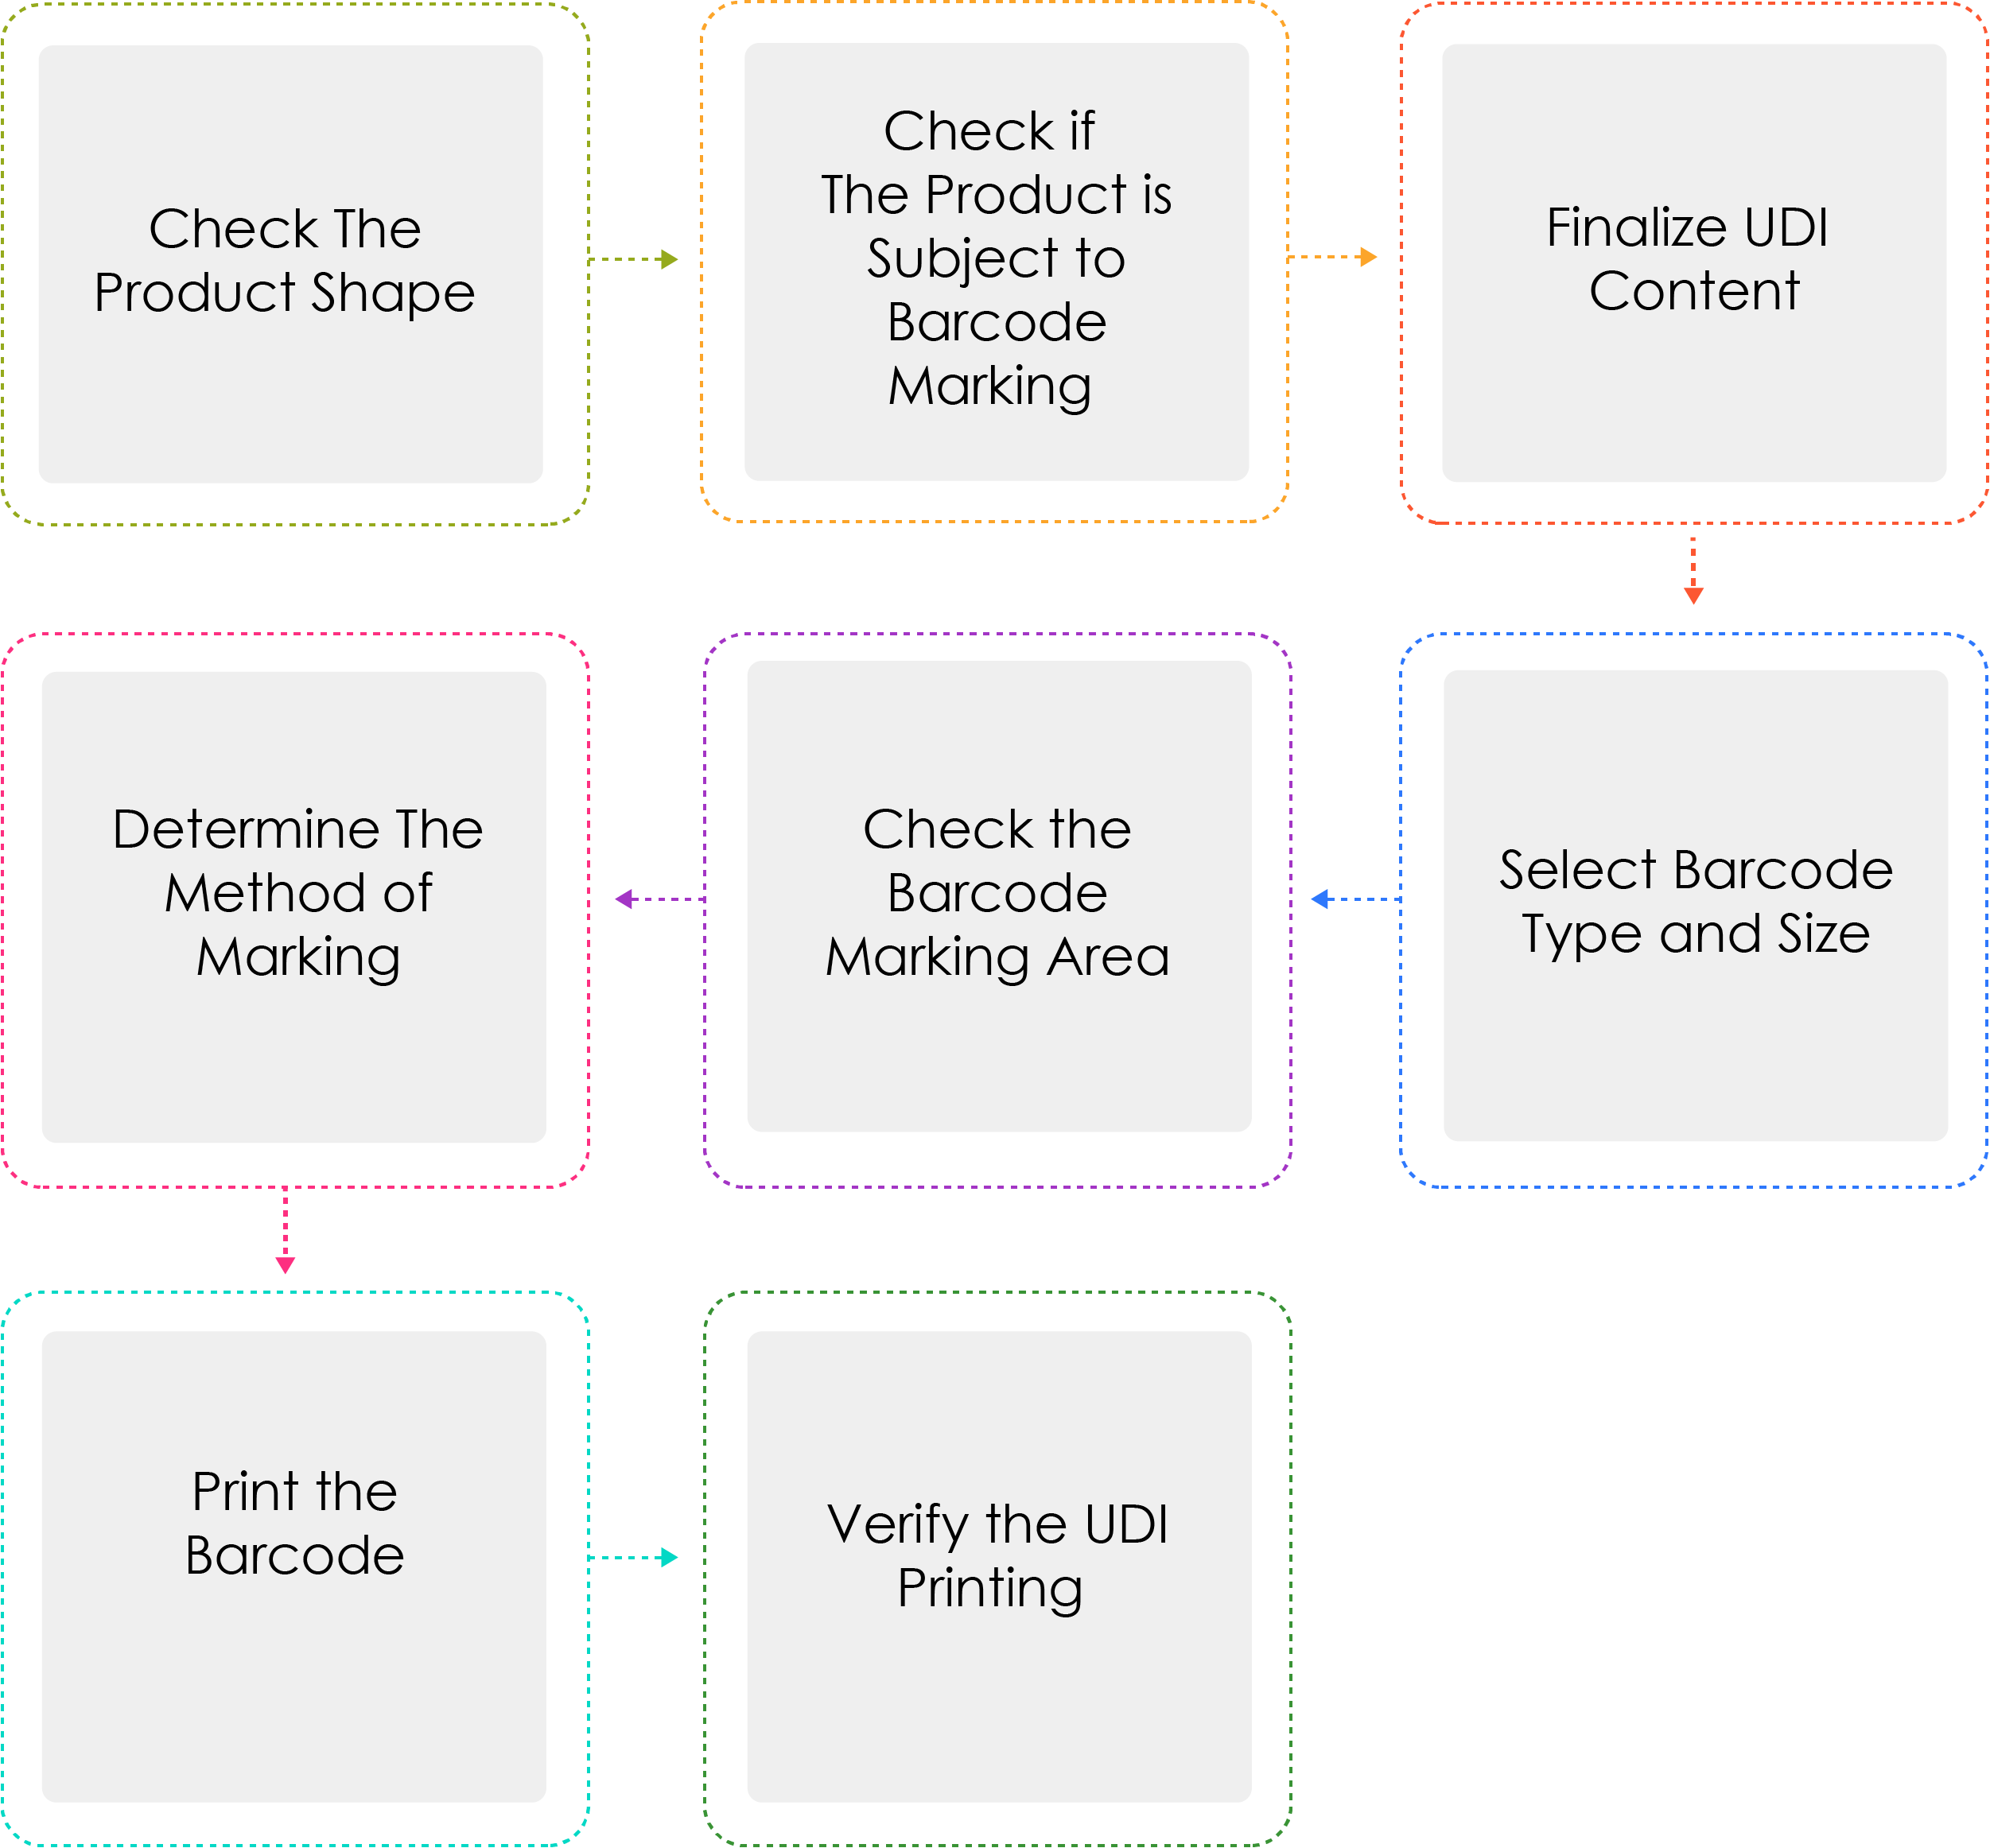
Por que o método de determinar a marcação está escrito três vezes?
Com a implementação dos requisitos de conformidade com o UDI, o MFDS pode agilizar as atividades de pré-comercialização (ou seja, conformidade com o SGQ, avaliação de ensaios clínicos e aprovação geral), bem como as atividades de pós-comercialização (ou seja, relatórios de eventos adversos, recolhimentos) dos dispositivos. A tentativa consciente do MFDS de rastrear e monitorar os dispositivos garantirá a segurança e a eficácia dos dispositivos no mercado sul-coreano.
Para saber mais sobre a conformidade com o UDI e o processo de registro de dispositivos médicos na Coreia do Sul, entre em contato com a Freyr.









