

5 min de leitura
Submissões agendadas para 24 de setembro de 2016.
Agora que a segunda fase de conformidade com a UDI, destinada a dispositivos médicos de Classe III I/LS/LS, foi implementada, muitos fabricantes de dispositivos — especialmente os de Classe II — questionam qual é a melhor forma de se prepararem para o prazo de submissão de dados de dispositivos de Classe II, que termina em 24 de setembro de 2016. Para ajudar, na Freyr identificámos alguns dos pré-requisitos que devem considerar para alinhar os dispositivos de Classe II com as exigências de UDI da FDA.
O novo regulamento exige que todos os dispositivos médicos de Classe II sejam rotulados e embalados com um identificador único de dispositivo (UDI) e registados na Base de Dados Global de Identificação Única de Dispositivos (GUDID) da FDA. Dada a volatilidade dos requisitos de conformidade e os prazos de submissão mais curtos, o desafio para os fabricantes de dispositivos é compreender a fundo os processos de conformidade. Ao mesmo tempo, devem certificar-se de que não se esquecem de nenhum atributo importante do dispositivo ao reunir dados dispersos por vários sistemas e ao conciliá-los em folhas de cálculo para criar relatórios de conformidade.
Para ajudar os fabricantes de dispositivos a navegar facilmente por este processo de conformidade complexo e urgente, sem erros, a Freyr compilou os seguintes pré-requisitos a seguir.
Determinar a Data de Conformidade com a UDI: Desde que a FDA emitiu a sua regra final, algumas das datas de conformidade dos dispositivos foram alteradas e prorrogadas. Para planear antecipadamente as estratégias e os processos de conformidade com rigor e evitar alterações precipitadas de última hora, os responsáveis pela rotulagem devem determinar a data de conformidade exata.
Data de Conformidade para Dispositivos de Classe II Requisitos de Conformidade 24 de setembro de 2016Os dispositivos de classe III que precisam ser rotulados com um UDI devem ostentar um UDI como marcação permanente no próprio dispositivo, caso este se destine a ser utilizado mais do que uma vez e a ser reprocessado antes de cada utilização. Os rótulos e as embalagens dos dispositivos médicos de classe II devem ostentar um UDI As datas nos rótulos destes dispositivos devem estar formatadas conforme exigido O software autónomo de classe II deve fornecer o seu UDI conforme exigido Os dados relativos aos dispositivos de classe II que devem ser rotulados com um UDI devem ser submetidos à base de dados GUDID Para a maioria dos dispositivos, a data de conformidade para a marcação direta é diferente dos restantes requisitos. Com base na categoria do seu produto, quer se destine a ser reutilizado ou reprocessado, determine a data de conformidade do UDI de marcação direta conforme indicado aqui:
Datas de Conformidade da Marcação Direta Categoria do Dispositivo – Reutilizado e Reprocessado 24 de setembro de 2015 Dispositivos de suporte e manutenção da vida, independentemente da classe do dispositivo 24 de setembro de 2016 Dispositivos de classe III e dispositivos licenciados ao abrigo da lei Public Health Service Act 24 de setembro de 2018 Dispositivos de Classe II 24 de setembro de 2020 Dispositivos de classe I e dispositivos não classificados Avaliar a necessidade de Marcação Direta do número UDI: Todos os dispositivos médicos que sejam utilizados mais do que uma vez ou que devam ser reprocessados antes de cada utilização devem ter a marcação direta do UDI. A exceção aplica-se aos dispositivos implantáveis, que não exigem marcação direta de acordo com a regra do UDI. Os dispositivos de uso único, mesmo que reprocessados, também não são obrigados a ostentar um UDI permanente – 21 CFR 801.45(d)(3). Assim, avalie a necessidade de Marcação Direta com base na categoria dos dispositivos médicos que fabrica.
- Planear para uma Conformidade Abrangente: Analise os requisitos da FDA aplicáveis aos seus produtos específicos para garantir a conformidade. Realize uma análise de deficiências minuciosa para identificar lacunas relacionadas com dados ou tecnologia para lidar com alguns dos principais desafios no processo de cumprimento dos prazos rigorosos da FDA. Alguns dos desafios podem incluir a obtenção de informações de DI ou PI e o manuseamento de grandes volumes de dados não estruturados provenientes de fontes díspares, entre outros. Em vez de trabalhar até tarde para conciliar todos os dados de dispositivos médicos à última hora, planeie com antecedência uma conformidade abrangente através de sistemas validados e ferramentas que apoiem a integração, a qualidade e a gestão de dados.
![]()
Obter o número DI e a Adesão à Agência: O UDI é composto pelo Identificador do Dispositivo (DI – número único baseado na versão ou modelo do dispositivo) e pelo Identificador do Produto (PI – inclui o número de lote, número de série ou data de validade). A parte do DI do UDI servirá como chave primária para consultar informações sobre o dispositivo no GUDID. Para atribuir o DI, a FDA credenciou três Agências Emissoras – GS1, HIBCC e ICCBBA. Neste cenário, os rotuladores devem obter a adesão a uma das agências para obter o número DI que precisa de ser inserido no GUDID da FDA.
![]()
Identificador Atributos Agências Emissoras UDI DI (Identificador do Dispositivo – Dados Estáticos)
Obrigatório sincronizar com o GUDIDNúmero Único de
Fabricante
Fabricante do Dispositivo
Modelo do Dispositivo
GSI
HIBCC
ICCBBAPI (Identificador do Produto – Dados Dinâmicos)
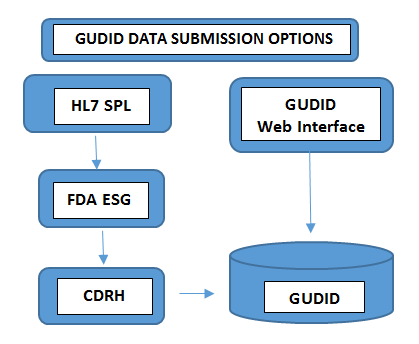
Obrigatório em todos os níveis de embalagemNúmero de lote, Número de série, Data de fabrico, Data de validade, - Submeter os Dados: A forma como submete os dados à GUDID varia consoante o volume de portfólios de produtos que gere. Os fabricantes de dispositivos com um número mínimo de dispositivos optam por submeter manualmente a informação da UDI através da interface web gratuita da GUDID da FDA. Neste caso, apenas um registo de DI pode ser submetido de cada vez através de uma interface web GUDID segura. No outro caso, os fabricantes com um maior número de portfólios de produtos optam pela opção de submissão HL7 SPL para recolher dados eletronicamente e converter os dados consolidados para o formato SPL antes de os submeter à Gateway de Submissão Eletrónica da FDA (ESG), utilizando o número DUNS. Note que a conta GUDID não depende do tipo de submissão. A conta serve para o identificar, ao fabricante, para permitir a submissão de dados de dispositivos através de ambas as opções.
![]()
- Configurar uma Conta GUDID: Um fabricante de dispositivos/distribuidor necessita de uma ou mais contas GUDID com base no número de funções a atribuir; para citar algumas, coordenador GUDID, utilizador de introdução de dados, etc. Mas, para autorizar cada função para introdução de dados, o fabricante precisa de aprovação da FDA antes da criação da conta. O processo de criação de uma conta GUDID adequada envolve o envio de um pedido por e-mail para a FDA, após o qual o requerente, ou seja, o utilizador, receberá um documento de pedido de conta para preencher. Assim que devolver o documento preenchido à FDA por e-mail, a agência analisará o formulário e enviará um e-mail com as informações de início de sessão da conta GUDID.
A implementação da UDI é um processo complexo e demorado. Durante o percurso, ao cumprir os requisitos de UDI da FDA, os fabricantes de dispositivos médicos enfrentam muitos desafios relacionados com a gestão de dados, integração de dados e submissão de dados. Com o prazo de conformidade para dispositivos de Classe II a apenas um ano de distância, a Freyr recomenda que as empresas comecem a trabalhar nisto agora mesmo.
Para orientar a sua organização através deste complexo processo de conformidade, a Freyr oferece o melhor de dois mundos – uma solução de software UDI a pedido, totalmente configurável, Freyr IDENTITY, bem como um Centro de Excelência (CoE) que oferece serviços de UDI de excelência, económicos e personalizáveis, criados à medida das suas necessidades únicas e exigentes.









