Panorâmica dos serviços de conformidade com o RDIV da UE
O Regulamento relativo aos Dispositivos Médicos de Diagnóstico In Vitro da UE (RDIV da UE) constitui uma nova base regulamentar para a colocação no mercado europeu de dispositivos médicos de diagnóstico in vitro. O RDIV da UE destina-se a substituir a atual Diretiva relativa aos Dispositivos Médicos de Diagnóstico In Vitro da UE (98/79/CE). Enquanto regulamento europeu, será aplicável em todos os Estados-Membros da UE e nos Estados-Membros da Associação Europeia de Comércio Livre (AELE), sem necessidade de transposição para o direito interno dos Estados em questão. Como parceiro regulamentar de confiança, a Freyr disponibiliza aos fabricantes serviços de conformidade e consultoria em matéria de RDIV na UE, de modo a assegurar o cumprimento das regulamentações aplicáveis ao diagnóstico in vitro e a marcação CE.
Marque uma reunião com os nossos especialistas em RDIV da UE
O Regulamento RDIV - Calendário de transição
Previsto para entrar em vigor a 26 de maio de 2022, o novo regulamento europeu RDIV é considerado uma alteração significativa na supervisão regulamentar dos dispositivos médicos de diagnóstico in vitro. Segue-se uma panorâmica da transição do RDIV –
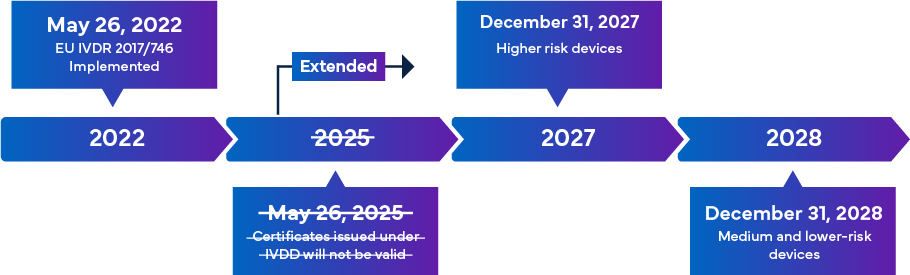
Uma vez totalmente implementadas, as regras de conformidade do RDIV asseguram que quase todos os dispositivos de diagnóstico in vitro que entram no mercado europeu são submetidos à avaliação de um organismo notificado (ON) ao abrigo do RDIV e à certificação com marcação CE no âmbito do procedimento de aprovação. Neste cenário, para além do alinhamento com a classificação atualizada do RDIV, os fabricantes devem rever de imediato a documentação técnica essencial para garantir o sucesso do registo do dispositivo e da marcação CE. Os requisitos do RDIV variam em função da classe de risco do dispositivo. Em geral, para a certificação de dispositivos de diagnóstico in vitro, os fabricantes devem realizar as seguintes operações:
- Análises de processos técnicos em conformidade com o RDIV (Regulamento (UE) 2017/746)
- Elaboração do relatório de avaliação de desempenho (PER) para todos os dispositivos de diagnóstico in vitro
- Acompanhamento do desempenho pós-comercialização (PMPF) em conformidade com o Anexo XIII, Parte B, do RDIV.
- Relatório de vigilância em conformidade com o Artigo 82.º do RDIV
A Freyr apoia os seus clientes na realização de uma revisão sistemática da literatura científica e ajuda-os a planear e a preparar um relatório de avaliação de desempenho para cumprir a regulamentação relativa ao diagnóstico in vitro. A Freyr dispõe de especialistas dedicados que prestam serviços de consultoria em matéria de RDIV e apoio à vigilância pós-comercialização (PMS), que faz parte integrante do sistema de gestão da qualidade do fabricante, bem como ao acompanhamento do desempenho pós-comercialização.
Obtenha aconselhamento especializado sobre a conformidade com o RDIV da UE
Serviços de Conformidade com o RDIV da UE - PERITAGEM e VANTAGENS
- Plano de transição para a conformidade com o RDIV
- Análise técnica e avaliação de lacunas dos requisitos do RDIV para os Requisitos Gerais de Segurança e Desempenho (GSPR)
- Apoio na compilação do processo técnico em conformidade com os requisitos do RDIV
- Relatórios de validade científica baseados na literatura e/ou em dados internos
- Relatórios de desempenho clínico baseados na literatura e/ou em dados internos
- Dados clínicos ou relatórios de avaliação do desempenho
- Planos e relatórios de acompanhamento do desempenho pós-comercialização (PMPF)
- Planos e relatórios de vigilância pós-comercialização (PMS)
- Redigir/rever outros documentos, tais como folhetos informativos/IFU (instruções de utilização), instruções de referência rápida (QRI), manual de utilização/funcionamento, etc.
- Garantir a conformidade com o IVDR, o registo de IVD e a marcação CE
- Forte compreensão da regulamentação e especialização nas principais áreas de impacto do IVDR da UE
- Modelo de prestação centrado na gestão de projetos para assegurar o cumprimento dos prazos.
- Peritos internos de organismos notificados (revisão de relatórios por avaliadores interativos de organismos notificados)
- Equipas especializadas com competências transversais em áreas de impacto e categorias de dispositivos específicos
- Contribuições interfuncionais de peritos em dispositivos médicos para cumprir os requisitos
- Conjunto de serviços relativos à conformidade, à revisão e ao planeamento
- Forte especialização na manutenção da consistência das entregas (tempo e qualidade)