

O que é o QMSR?
O QMSR da FDA é uma abordagem simplificada para cumprir os requisitos da norma ISO 13485:2016, representando uma atualização da anterior estrutura do QSR. Este alinhamento é crucial porque simplifica a conformidade global para os fabricantes, especialmente aqueles que operam à escala internacional. Esta harmonização permitirá às empresas cumprir os requisitos regulamentares tanto nos US como noutros mercados de uma forma muito mais unificada.
O QMSR exige melhorias na gestão de riscos, no design de dispositivos e na vigilância pós-comercialização. Esta atualização pode acrescentar complexidade, mas também oferece aos fabricantes a oportunidade de padronizar os seus procedimentos de qualidade, o que, por sua vez, aumenta a segurança dos dispositivos e melhora a documentação, podendo ser fundamental durante as inspeções da USFDA.
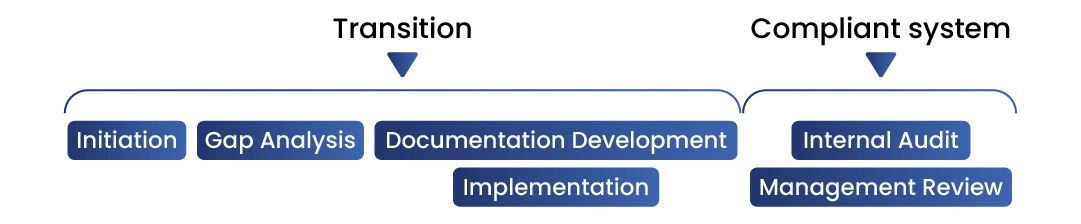
Porque é que a transição do QSR para o QMSR é crucial?
![]()
Alinhamento com as normas globais
Isto ajudará os fabricantes a harmonizarem-se com o QMS global para os requisitos de dispositivos médicos, atualizando para o QMSR, o que reduz as redundâncias regulamentares para os fabricantes de dispositivos médicos que operam a nível global.
![]()
Melhoria da Qualidade, Segurança e Eficácia
Esta integração garante que os dispositivos sejam fabricados de acordo com os requisitos do QMS global. Isto ajuda o fabricante a melhorar a qualidade e a segurança dos dispositivos.
![]()
Conformidade Regulamentar
Isto ajuda os fabricantes a adaptarem-se aos novos requisitos e reduz o risco de não conformidade quando a regulamentação entrar em vigor a 2 de fevereiro de 2026.


Principais alterações para a transição de QSR para QMSR:
![]()
Harmonização com a terminologia da norma ISO 13485:2016
Isto garante que os fabricantes adotem normas aceites a nível global.
![]()
Gestão de risco:
Enfatiza a gestão de risco ao longo do ciclo de vida do dispositivo médico.
![]()
Conceção de dispositivos e controlos
Ao abrigo do QMSR da FDA, os controlos de conceção foram alargados para garantir que os fabricantes têm totalmente em conta as necessidades dos utilizadores, a segurança do dispositivo e os critérios de desempenho, o que constitui uma área de foco principal durante a inspeção da USFDA
![]()
Vigilância Pós-Comercialização
As empresas precisam de reforçar o sistema de monitorização pós-comercialização. Isto exigirá que os fabricantes recolham informações sobre a segurança e a eficácia do dispositivo, o que ajuda a detetar e a resolver problemas rapidamente.
![]()
Documentação e registo
A regra final dá destaque à documentação, sendo fundamental manter registos rigorosos durante a inspeção.


Datas importantes
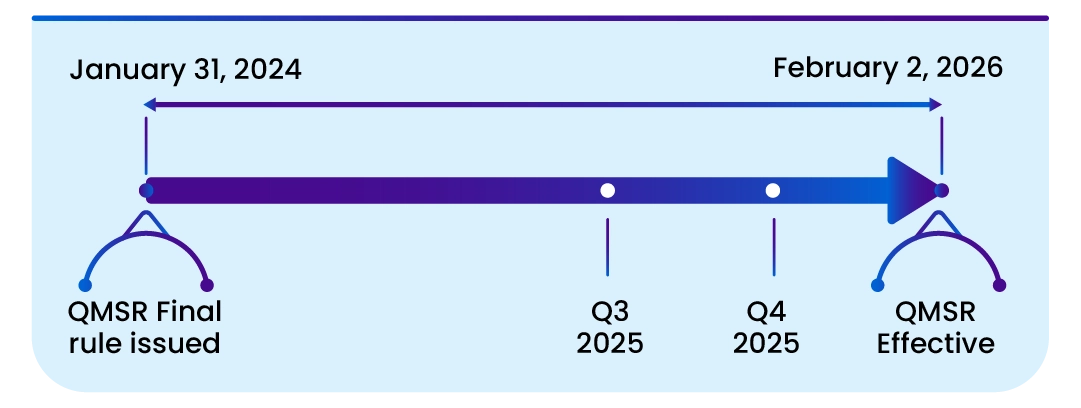
Esta regra entra em vigor a 2 de fevereiro de 2026. A incorporação por referência de determinados materiais listados nesta regra é aprovada pelo Diretor do Federal Register a 2 de fevereiro de 2024.
Obtenha Aconselhamento Especializado sobre a sua Conformidade com o QMSR
Porquê aderir ao enquadramento QMSR da FDA?
![Regulatory Intelligence (RI)]() O QMSR entrará em vigor a 2 de fevereiro de 2026, sendo obrigatório para os fabricantes atualizarem o seu SGQ.
![Um único parceiro para tudo]() A implementação atempada e a manutenção eficaz podem reduzir a probabilidade de recolha de produtos e de reclamações.
![precisão na submissão — garantindo]() A conformidade com o QMSR pode reduzir as observações por parte da US FDA, o que não afetará o estado do produto no mercado regulamentar.
 O QMSR entrará em vigor a 2 de fevereiro de 2026, sendo obrigatório para os fabricantes atualizarem o seu SGQ.
 A implementação atempada e a manutenção eficaz podem reduzir a probabilidade de recolha de produtos e de reclamações.
 A conformidade com o QMSR pode reduzir as observações por parte da US FDA, o que não afetará o estado do produto no mercado regulamentar.
Escolha os serviços de consultoria de QMSR da FDA da Freyr, onde os nossos melhores consultores o orientarão meticulosamente em cada etapa do ciclo de vida do seu dispositivo para garantir uma implementação perfeita dos requisitos do QMSR!
Obtenha Aconselhamento Especializado sobre a sua Conformidade com o QMSR
QMSR
- Classificação de dispositivos médicos de acordo com a US-FDA.
- Criação de documentos de acordo com a 21 CFR 820.
- Análise de lacunas dos documentos existentes do Sistema de Gestão da Qualidade (SGQ) em conformidade com a 21 CFR 820.
- Plano de remediação para a conformidade com a norma 21 CFR 820.
- Auditorias simuladas.

- Uma equipa dedicada de Garantia da Qualidade (QA) com especialistas em dispositivos médicos.
- Experiência comprovada na gestão da conformidade com a norma 21 CFR 820.
- Modelos de execução de projetos flexíveis.