
2 min de leitura
Shonin (Aprovação Pré-Comercialização) é a via regulamentar para o registo de dispositivos médicos no Japão. A via Shonin destina-se principalmente ao registo de dispositivos médicos de Classe II e III para os quais as normas de classificação da PMDA não estão disponíveis. Para os dispositivos de Classe IV de alto risco, os fabricantes também devem submeter a submissão Shonin. A PMDA é responsável pela análise e aprovação da submissão Shonin.
Quais são as outras vias de registo de dispositivos no Japão?
Além do Shonin, as vias Todokede e Ninsho também são utilizadas para aprovações de dispositivos médicos no Japão. Os fabricantes de dispositivos médicos podem escolher uma delas dependendo da classe de risco do dispositivo e da disponibilidade de equivalentes (predicates) no Japão. O fabricante deve identificar a classificação do dispositivo e pesquisar a disponibilidade da Norma Industrial Japonesa (JIS) antes de determinar a via de registo aplicável.
- Todokede (Submissão pré-comercialização) – Aplica-se a dispositivos da Classe I e exige que os fabricantes submetam uma notificação pré-comercialização à PMDA para aprovação.
- Ninsho (Certificação Pré-Comercialização) - Aplica-se a dispositivos genéricos de Classe II e III que possuem normas de certificação (Normas JIS). O Organismo de Certificação Registado (RCB) é responsável pela análise e aprovação da submissão.
Quais são os pré-requisitos para o registo Shonin?
Os fabricantes que registam os seus dispositivos através da via Shonin devem planear meticulosamente as submissões. Devem assegurar o seguinte:
- Submissão de dados gerais do dispositivo, tais como categoria de dispositivo médico, utilização pretendida, dados de análise de risco de eficácia, dados clínicos, etc.
- Fornecimento do Resumo da Documentação Técnica (STED)
- Disponibilização de documentos apenas em língua japonesa
- Os fabricantes estrangeiros devem obrigatoriamente nomear um Titular de Autorização de Introdução no Mercado (MAH) ou um Titular de Autorização de Introdução no Mercado Designado (DMAH)
- Os fabricantes estrangeiros devem obter um certificado de Registo de Fabricante Estrangeiro (FMR) para os seus estabelecimentos de fabrico.
Quais são os requisitos de SGA para o registo de dispositivos ao abrigo da via Shonin?
Os fabricantes devem cumprir todos os requisitos do QMS definidos na Portaria 169. O patrocinador, o DMAH ou o MAH devem apresentar um pedido à PMDA. A PMDA realiza uma inspeção detalhada do QMS das instalações do fabricante e emite o certificado após a implementação satisfatória do QMS.
Qual é o processo de registo para a aprovação de dispositivos ao abrigo da via Shonin?
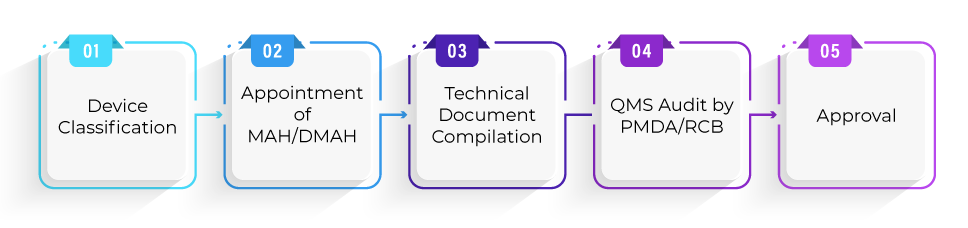
Qual é o prazo médio necessário para a aprovação de dispositivos ao abrigo da via Shonin?
A PMDA exige habitualmente 12 meses para a avaliação técnica a contar da data de receção da submissão Shonin. O fabricante deve ter em conta o tempo necessário para preparar os documentos de submissão ou realizar estudos clínicos nos seus cronogramas de projeto.
Existe algum prazo de validade para o registo de dispositivos ao abrigo da via Shonin?
O registo de dispositivos médicos não caduca, mas o patrocinador deve renovar os certificados de SGA a cada cinco (05) anos.
O Japão é um mercado lucrativo, mas apresenta intrinsecamente complexidades regulatórias e barreiras linguísticas. Os fabricantes devem ponderar estes fatores e planear proativamente a sua estratégia de entrada no mercado (GTM) para o Japão. Os fabricantes de dispositivos médicos e de IVD podem optar por delegar todas as nuances regulatórias num parceiro regulatório de confiança e utilizar os recursos para se focarem noutras componentes essenciais.
Para saber mais sobre a aprovação de dispositivos médicos Shonin no Japão ou sobre quaisquer outros regulamentos da PMDA no Japão, contacte hoje mesmo os especialistas em assuntos regulamentares da Freyr.