

Czas czytania: 3 min
Rozporządzenie w sprawie wyrobów medycznych (MDR) Unii Europejskiej (UE) od jakiegoś czasu budzi duże zainteresowanie. MDR zastąpiło dyrektywę dotyczącą wyrobów medycznych (MDD) oraz dyrektywę dotyczącą aktywnych wyrobów medycznych do implantacji (AIMDD). Początkowo zakładano, że cały proces przejścia w pełni wejdzie w życie do maja 2020 r.; jednak z powodu wybuchu pandemii COVID-19 wdrożenie przesunięto na 26 maja 2021 r. Zgodnie z tym harmonogramem do 26 maja 2024 r. wszystkie certyfikaty MDD stracą ważność, a producenci wyrobów będą zobowiązani do dostosowania się do EU MDR. Ponadto wyroby MDD legalnie wprowadzone do obrotu na podstawie dyrektyw 90/385/EWG i 93/42/EWG przed 26 maja 2020 r. oraz wyroby wprowadzone do obrotu od 26 maja 2020 r. na podstawie certyfikatu będą nadal dostępne na rynku do 27 maja 2025 r. Harmonogram przedstawiono poniżej –
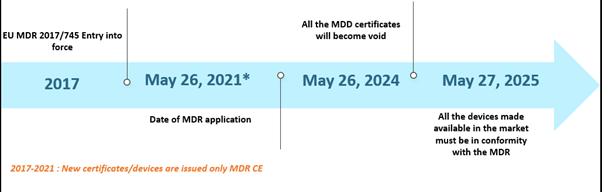
Harmonogram przeszłych scenariuszy EU MDR
Jednak ograniczona zdolność jednostek notyfikowanych (NB) oraz nieprzygotowanie producentów wywołały pewne trudności we wdrożeniu MDR zgodnie z ustalonym harmonogramem. Według stanu na październik 2022 r. istnieje trzydzieści osiem (38) jednostek notyfikowanych (NB), które otrzymały około 8120 wniosków o certyfikację EU MDR, z czego wydano 1990 certyfikatów. Zgodnie z szacunkami opartymi na pierwotnym harmonogramie można było przetworzyć tylko 7000 certyfikatów, co doprowadziło do dalszego wydłużenia harmonogramu. Ponadto jednym z innych prawdopodobnych powodów przedłużenia było zapewnienie ciągłej dostępności bezpiecznych wyrobów medycznych, których certyfikaty już wygasły lub wygasną przed 26 maja 2024 r. Obecny scenariusz wydłużonego harmonogramu przedstawiono poniżej –
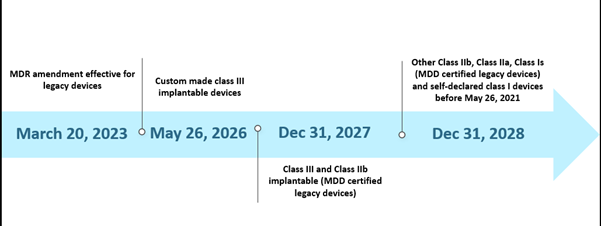
Harmonogram przeszłych scenariuszy EU MDR
Nowe przedłużenie dotyczy wyrobów historycznych spełniających artykuł 120 ust. 3 lit. e z ważnym certyfikatem CE MDD lub odstępstwem według stanu na 20 marca 2023 r. i pozostaną one na rynku wraz z wyrobami oznakowanymi znakiem CE MDR. Do 26 maja 2024 r. producenci wyrobów historycznych powinni wdrożyć system zarządzania jakością oraz złożyć wniosek do jednostki notyfikowanej wyznaczonej w ramach MDR w celu przeprowadzenia oceny zgodności, natomiast do 26 września 2024 r. producenci wyrobów historycznych powinni zawrzeć umowę z jednostką notyfikowaną wyznaczoną w ramach MDR.
Przyjrzyjmy się teraz wpływowi, jaki to przedłużenie może wywrzeć na producentów.
Korzyści dla producentów wynikające z tego przedłużenia:
- Przedłużony dostęp do rynku dla producentów wyrobów posiadających certyfikat MDD/AIMDD, którzy podjęli już działania w celu zapewnienia zgodności z wymogami MDR.
- Producenci posiadający certyfikaty MDR, których certyfikaty CE MDD/AIMDD nie zostały cofnięte, mogą wprowadzać wyroby historyczne do obrotu do końca okresu przejściowego, obok swoich wyrobów zgodnych z MDR.
- Producenci, którzy na dzień 20 marca 2023 r. uzyskali krajowe odstępstwo, mogą skorzystać z okresu przejściowego.
- Okres przedłużenia pozwala zyskać więcej czasu na lepsze zrozumienie zasad i przepisów, co pomaga usprawnić proces i osiągnąć zgodność z MDR.
Wyzwania, które mogą się pojawić dla producentów w związku z tym przedłużeniem:
- Nie ma żadnych korzyści rynkowych dla producentów wyrobów o ugruntowanej pozycji, którzy nie chcieli dostosować się do wymogów MDR.
- Przedłużenie terminów MDR może spowodować wydłużenie procesów certyfikacji i opóźnienie wprowadzania produktów na rynek, co jest bezpośrednim skutkiem zaległości w ocenach przeprowadzanych przez jednostki notyfikowane.
Jakie działania powinni podjąć producenci?
- Kluczowe jest, aby producenci określili klasę ryzyka MDR swoich wyrobów medycznych, aby niezwłocznie zidentyfikować odpowiedni harmonogram okresu przejściowego zgodnie ze znowelizowanymi przepisami MDR.
- Aby zapewnić zgodność z przepisami MDR, niezwykle ważne jest zidentyfikowanie i nawiązanie kontaktu z jednostkami notyfikowanymi wyznaczonymi w ramach MDR, które posiadają konkretne kompetencje wymagane dla klasyfikacji danego wyrobu medycznego.
- Kluczowe znaczenie ma przeprowadzenie kompleksowej analizy luk (gap assessment) dla wyrobu medycznego certyfikowanego zgodnie z dyrektywami MDD/AIMDD, zidentyfikowanie i usunięcie wszelkich niezgodności z przepisami MDR oraz zapewnienie terminowej zgodności.
Podjęcie natychmiastowych działań w celu zapewnienia zgodności z MDR jest dla producentów kluczowe. Wydłużony harmonogram daje pewne możliwości osiągnięcia zgodności z MDR, ale stwarza również wyzwania, takie jak opóźnione procesy certyfikacji i koszty zgodności. Aby sprostać tym wyzwaniom i w pełni wykorzystać nadarzające się okazje, pozwól naszemu zespołowi specjalistów pomóc Ci przejść przez proces zgodności z MDR i zapewnić Twój sukces w tym wymagającym otoczeniu regulacyjnym. Umów się z nami na spotkanie już dzisiaj, aby dowiedzieć się więcej o tym, jak możemy pomóc Ci osiągnąć zgodność z MDR i wyprzedzić konkurencję. Bądź na bieżące. Przestrzegaj przepisów.









